DAS Tool
Binagem de MetagenômicaDAS Tool é um método automatizado para otimizar a recuperação de genomas montados de metagenoma (MAG) integrando os resultados de múltiplos algoritmos de binning. Seleciona o melhor conjunto não-redundante de bins de vários binnersde entrada usando análise de genes de cópia única (SCG). [1]
Como Obter o Arquivo de Saída do Modelo
Abaixo está um breve fluxo de trabalho que a equipe executou para obter os exemplos de arquivo de saída que apresentamos na página de ferramentas.
Entrada
Arquivos de mapeamento contig-para-bin de múltiplos binners (TSV) + contigs montados (FASTA)
Saída
TSV com pontuações por bin: bin_set (binnerchave), completude/redundância de SCG, bin_score, tamanho do genoma, N50, contagem de contig
conda install -c bioconda das_tool
Imagem Docker: nanozoo/das_tool:latest
Amostra 1 metagenoma de lodo ativado (SRR36893531, 24,6M pares de leituras) montado com Montagem, binado com MetaBAT2, MaxBin2 e CONCOCT, então otimizado com DAS Tool.
- 1
Baixar leituras do NCBI SRA
prefetch SRR36893531 && fasterq-dump SRR36893531 -O /data --split-files && gzip /data/SRR36893531_*.fastq
Illumina NovaSeq X Plus, 2×151 pb paired-end, 24.649.901 pares de leituras.
- 2
Montar com MEGAHIT
megahit -1 reads_1.fastq.gz -2 reads_2.fastq.gz -o megahit_assembly --min-contig-len 1000 -t 12
Produz 46.957 contigs, 106,9 Mbp, N50=2.500 pb.
- 3
Mapear leituras para contigs
minimap2 -ax sr -t 12 final.contigs.fa reads_1.fastq.gz reads_2.fastq.gz | samtools sort -@ 8 -o mapped.bam && samtools index mapped.bam
- 4
Binnar com MetaBAT2, MaxBin2 e CONCOCT
jgi_summarize_bam_contig_depths --outputDepth depth.txt mapped.bam && metabat2 -i final.contigs.fa -a depth.txt -o metabat2_bins/bin -m 1500 -t 8
Executar cada binnerchave independentemente, depois converter saídas para mapeamentos TSV contig-para-bin usando Fasta_to_Contig2Bin.sh. MetaBAT2: 19 bins, MaxBin2: 29 bins, CONCOCT: 75 bins.
- 5
Executar DAS Tool
DAS_Tool -i metabat2.tsv,maxbin2.tsv,concoct.tsv -l MetaBAT2,MaxBin2,CONCOCT -c final.contigs.fa -o dastool/DASToolRun --write_bin_evals --write_bins -t 8 --score_threshold 0 --search_engine diamond
Avalia todos os bins de todos os 3 binners e seleciona o melhor conjunto não-redundante usando análise de gene de cópia única.
Materiais Utilizados
Arquivos de Saída de Exemplo
Baixe os arquivos de saída usados nas demonstrações da página de ferramentas. Você pode enviá-los diretamente para IntMeta para explorar as visualizações.
Única & Comparação
Análise de Grupo
Referência de Gráficos
Descrições detalhadas para todas as 30 visualizações geradas por DAS Tool em IntMeta.
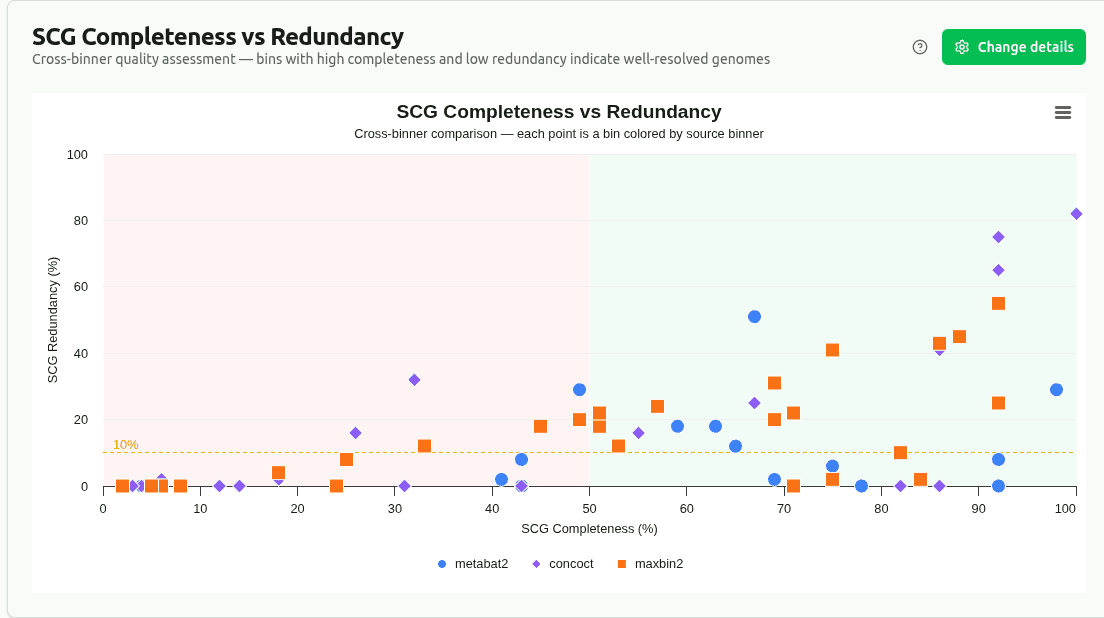
scg-completeness-vs-redundancy
Gráfico de dispersão de SCG_completeness (fração de genes de cópia única esperados encontrados) versus SCG_redundancy (fração encontrada mais de uma vez), colorido pela origem do binnerchave (coluna bin_set). Bins ideais se agrupam no canto inferior-direito: completude alta, redundância baixa. Permite comparação entre binners.
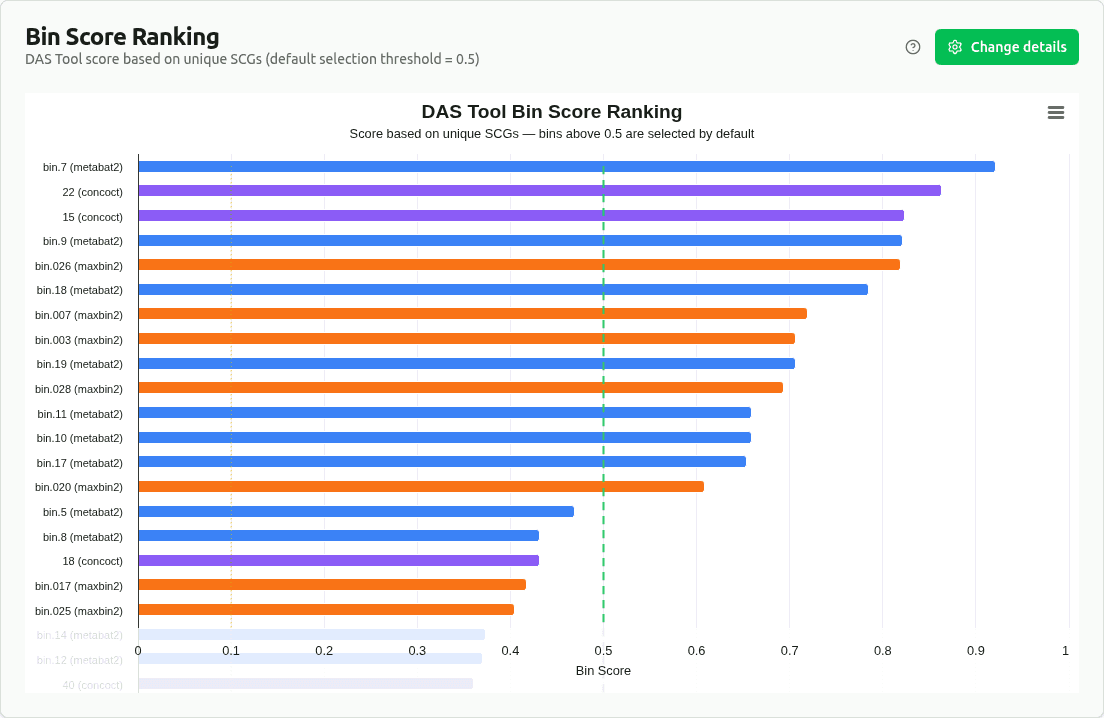
bin-score-ranking
Gráfico de barras classificando bins por bin_score de DAS Tool, uma métrica composta baseada na razão de genes de cópia única únicos para totais. O limite de seleção é mostrado como uma linha tracejada (ajustável) — bins marcando acima dele foram selecionados para o conjunto não-redundante final.
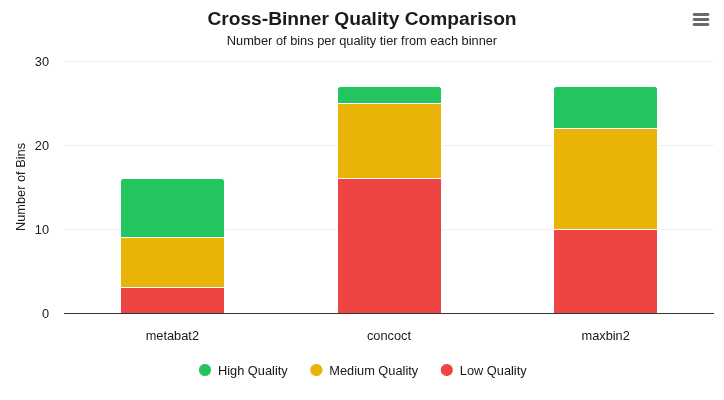
cross-binner-quality
Gráfico de barras agrupadas comparando distribuição de nível de qualidade (Alto ≥0,5 / Médio ≥0,1 / Baixo <0,1 bin_score) entre binners chave. Revela qual algoritmo de binning contribui com o máximo de bins de alta qualidade para o conjunto de consenso de DAS Tool.
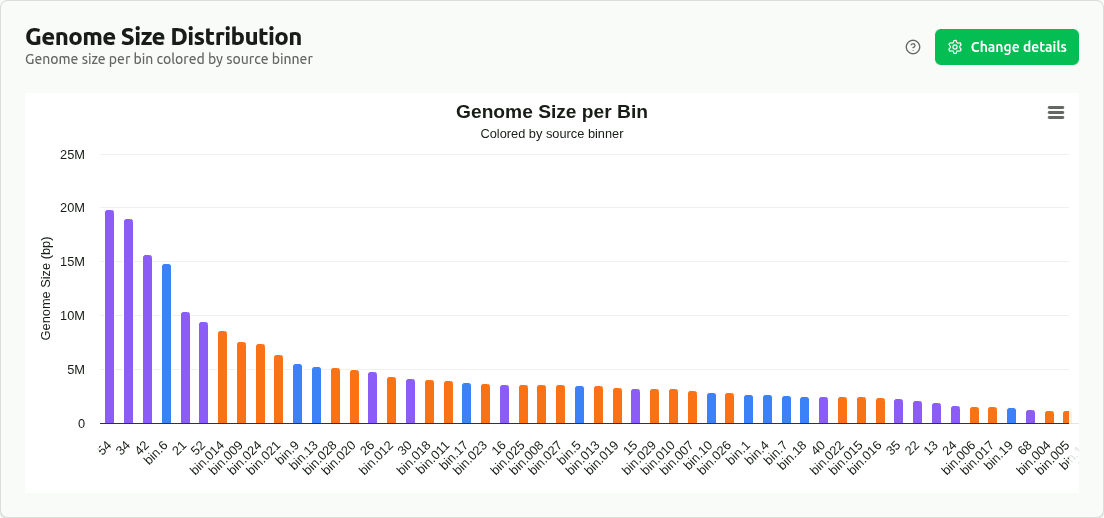
genome-size-distribution
Gráfico de barras de tamanho de genoma (Mbp, coluna 'size') por bin, colorido pela origem do binnerchave (bin_set). Permite comparação de distribuições de tamanho de bin entre diferentes algoritmos de binning.
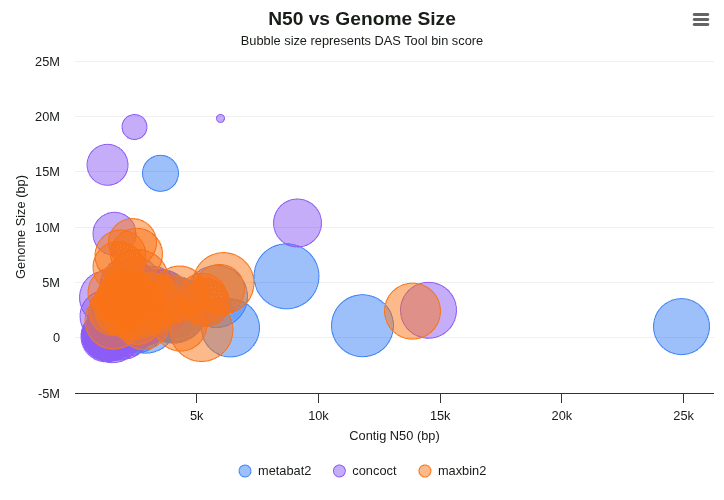
n50-vs-genome-size
Gráfico de bolhas onde X = tamanho de genoma, Y = N50, e diâmetro da bolha = bin_score. Bolhas maiores no topo-direito representam os genomas de qualidade mais alta e melhor montados no conjunto de consenso de DAS Tool.
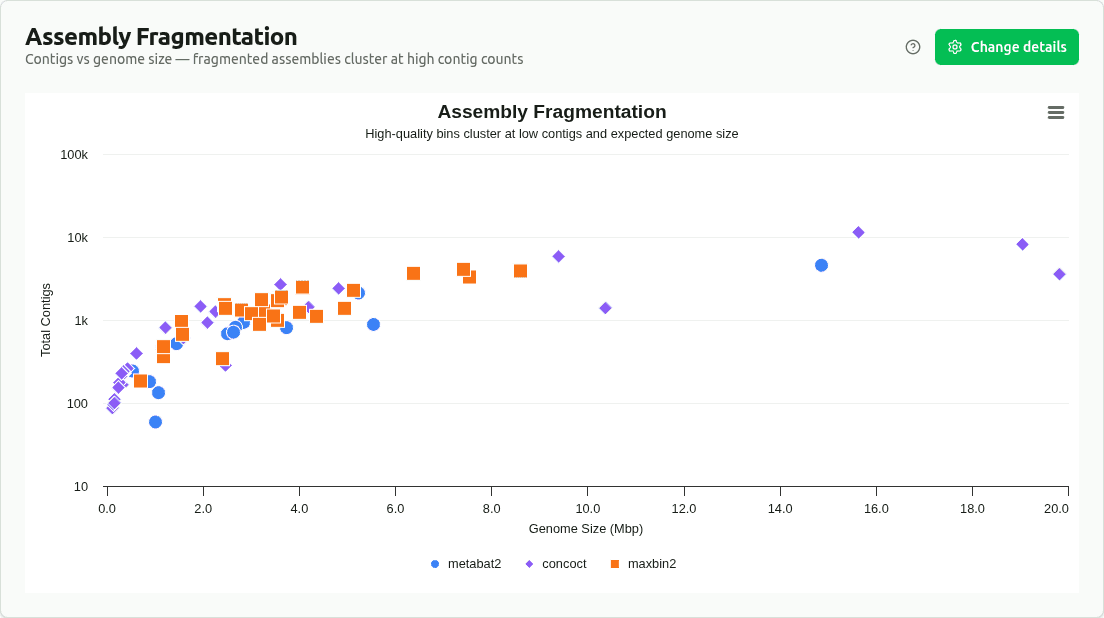
assembly-fragmentation
Gráfico de dispersão de contagem de contig versus tamanho de genoma, colorido pela origem do binnerchave. Identifica quais binners produzem montagens mais ou menos fragmentadas — canto superior esquerdo significa muitos contigs pequenos, canto inferior-direito significa poucos contigs maiores.
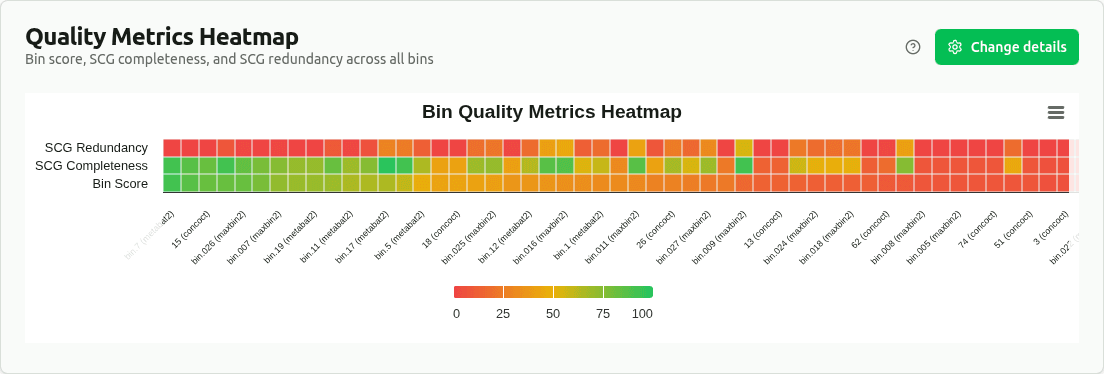
quality-metrics-heatmap
Mapa de calor de bin_score normalizado min-max, SCG_completeness e SCG_redundancy para todos os bins. Cada métrica é escalada 0–1 dentro de sua coluna. Fornece visão geral compacta para identificar rapidamente bins outlier e padrões de qualidade no conjunto de dados.
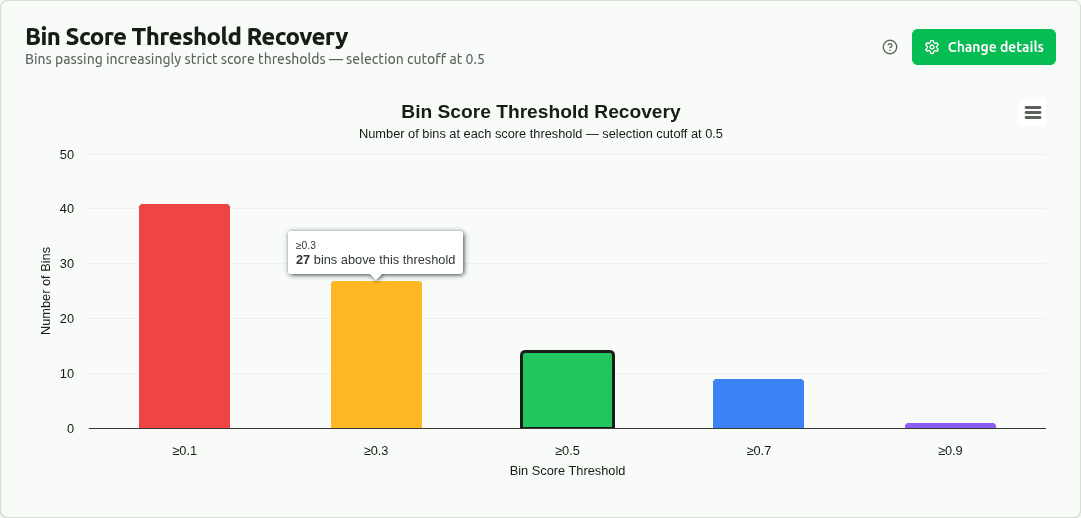
score-threshold-recovery
Gráfico de barras mostrando quantos bins passam em limites cada vez mais rigorosos de bin_score (≥0,1, ≥0,3, ≥0,5, ≥0,7, ≥0,9). O limite de seleção é ajustável via painel de configurações. Usado no artigo original de DAS Tool para demonstrar desempenho de recuperação em níveis de qualidade.
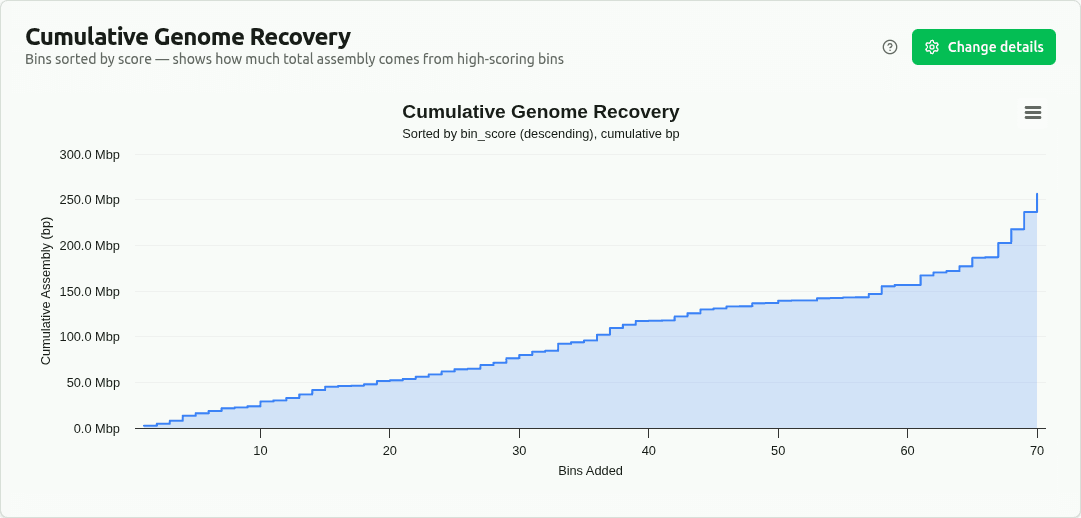
cumulative-genome-recovery
Gráfico de área escalonada cumulativa com bins ordenados por bin_score (descendente). O eixo y mostra total executivo de tamanho de genoma em bp. Uma ascensão inicial abrupta indica que a maioria da sequência montada vem de bins de alta pontuação no conjunto de consenso de DAS Tool.
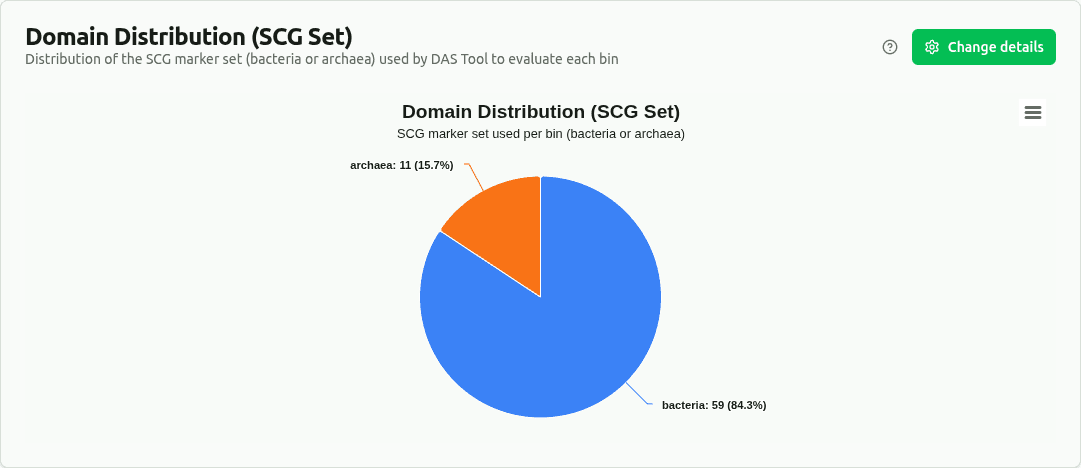
domain-distribution
Gráfico de pizza de bins agrupados por coluna SCG_set — o conjunto de marcadores de gene de cópia única (bactéria ou arquéia) que DAS Tool selecionou para pontuar cada bin. Bins avaliados com o conjunto arqueano provavelmente representam MAGs arqueanos.
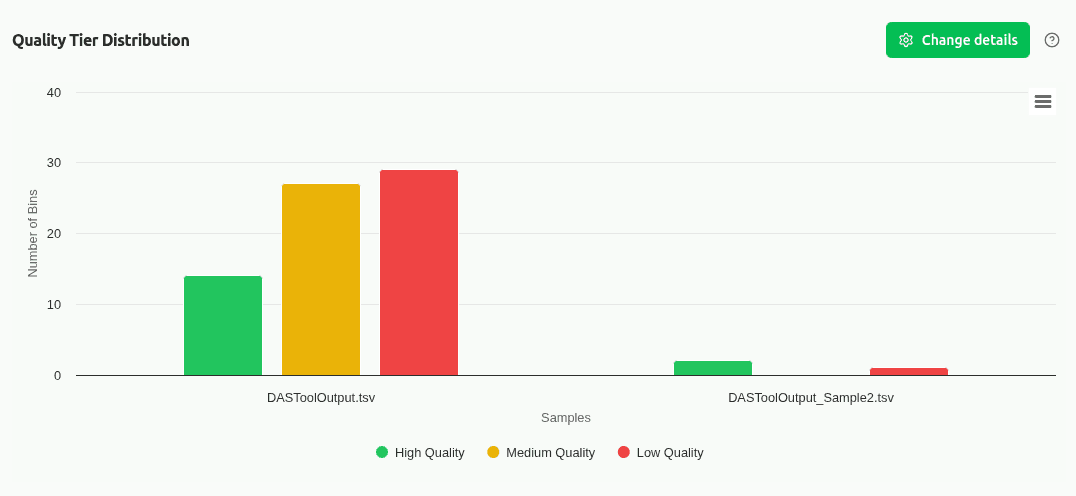
comp-quality-tiers
Gráfico de barras agrupadas comparando distribuição de nível de qualidade (Alto ≥0,5 / Médio ≥0,1 / Baixo <0,1 bin_score) entre amostras. Revela qual conjunto de consenso de DAS Tool da amostra alcançou a melhor qualidade geral de bin.
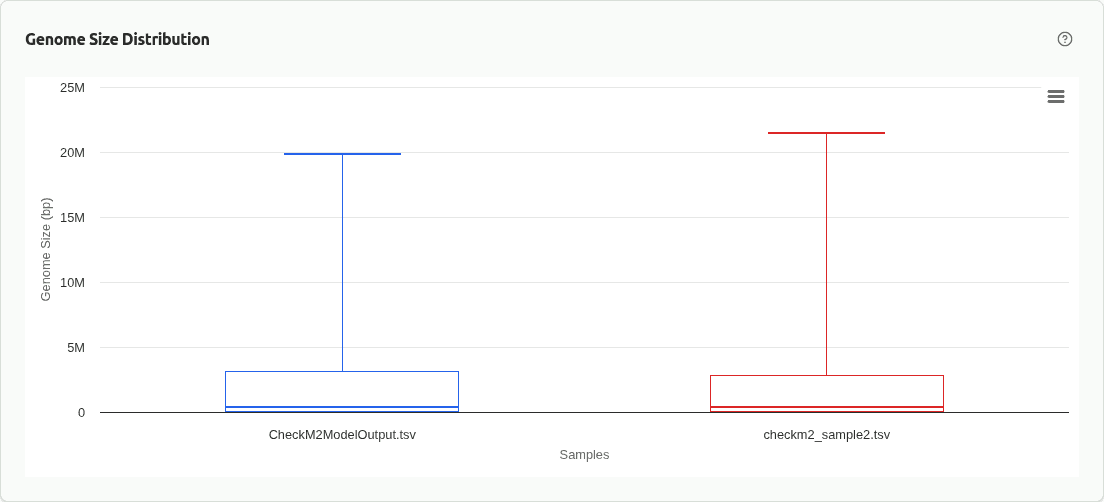
comp-genome-size
Gráfico de caixa ou gráfico de barras agrupadas comparando a distribuição de tamanho de genoma de bins selecionados por DAS Tool entre amostras. Diferenças podem refletir complexidade de comunidade variada ou qualidade de montagem entre amostras.
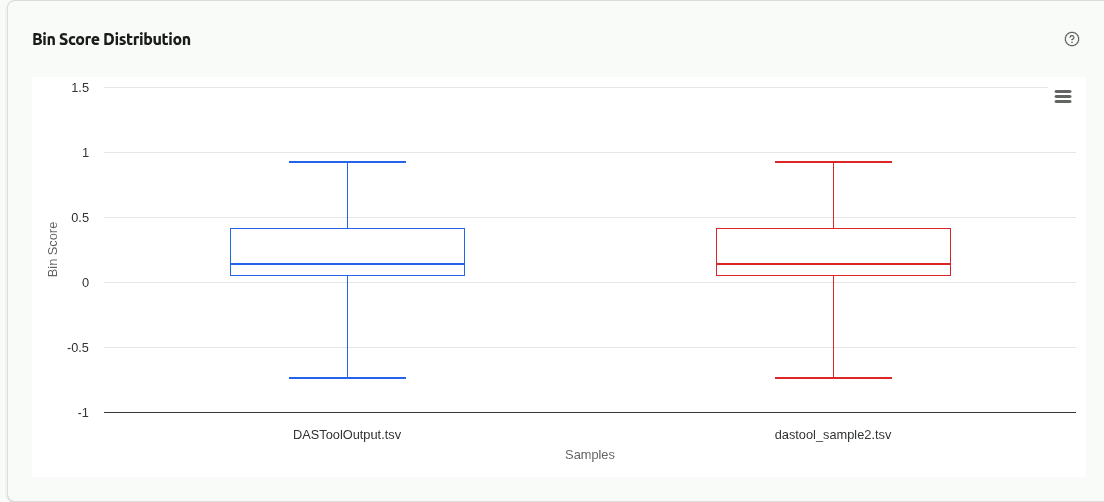
comp-score-distribution
Gráfico de caixa ou histograma comparando a distribuição de pontuações de bin de DAS Tool entre amostras. Escores medianos mais altos indicam melhor recuperação de genes de cópia única e menos redundância no conjunto de consenso de bin.
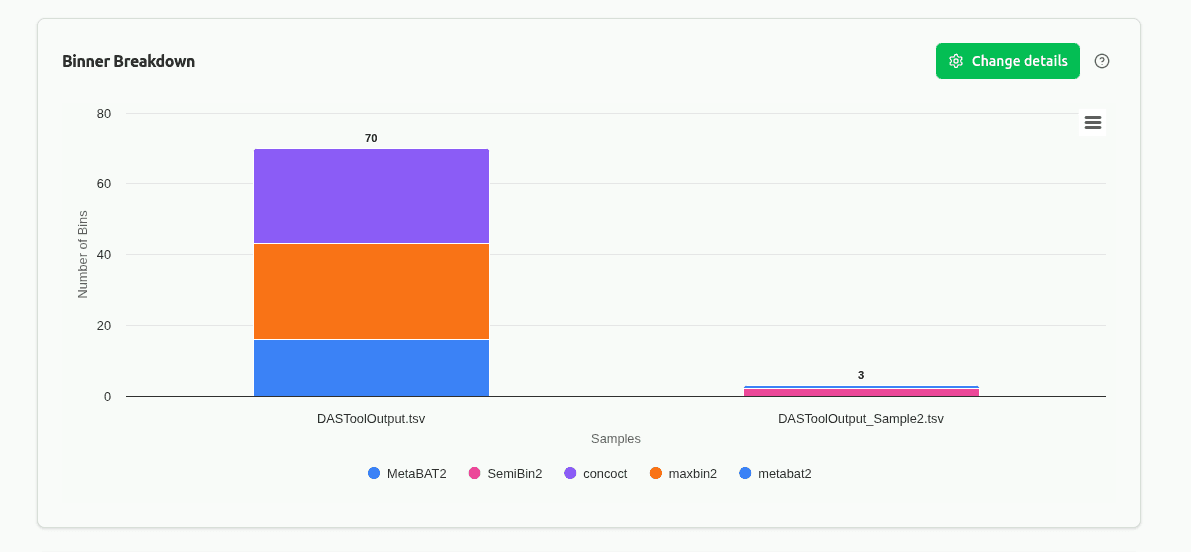
comp-binner-breakdown
Gráfico de barras empilhado ou agrupado mostrando a contribuição de cada binnerchave fonte (por ex., MetaBAT2, MaxBin2, CONCOCT) para o conjunto de consenso de DAS Tool por amostra. Revela qual algoritmo de binning se desempenha melhor em cada contexto de amostra.
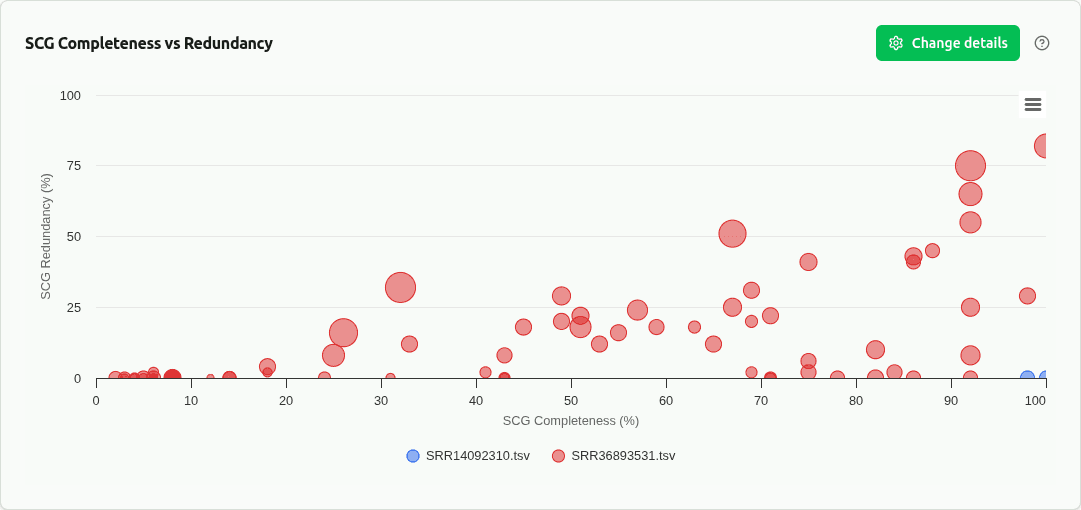
comp-scg-scatter
Dispersão entre amostras de completude de SCG versus redundância do consenso de pontuação de DAS Tool. Cada ponto é um bin selecionado, colorido por amostra. Revela como qualidade de refinamento de bin varia entre amostras.
comp-quality-pct
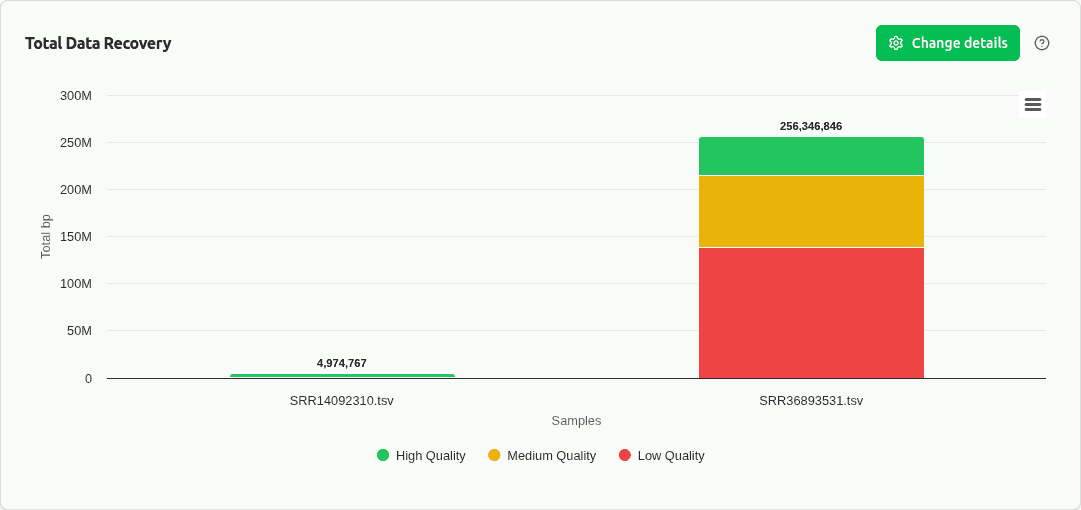
Gráfico de barras empilhadas 100% mostrando a proporção de bins de qualidade Alto / Médio / Baixo por amostra. Normaliza para diferentes contagens de bins, permitindo comparação direta de qualidade de recuperação de MAG. Padrão em benchmarks de desafio CAMI.
comp-cdf
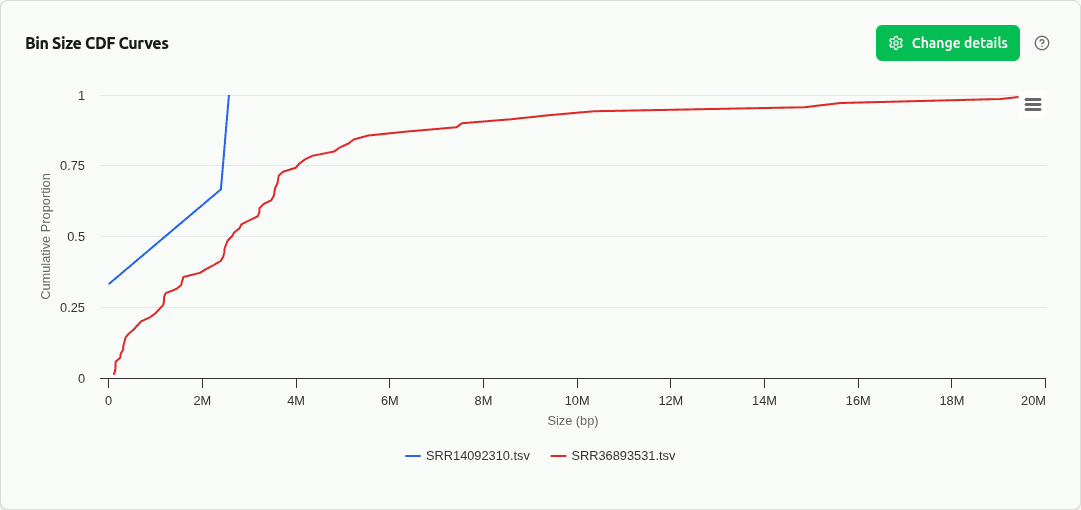
Função de distribuição cumulativa empírica (CDF) de tamanhos de bin sobreposta por amostra. Revela forma de distribuição completa além de resumos de boxplot — caudas, bimodalidade e qual fração de bins excede limites de tamanho. Padrão em benchmarking CAMI.
comp-size
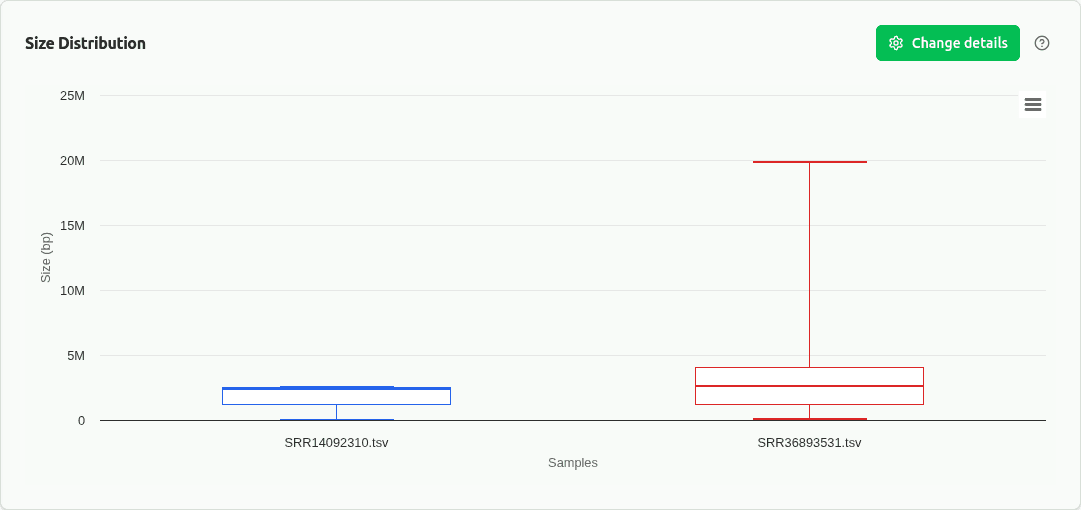
Boxplot de distribuição de tamanho de genoma de bin entre amostras. Revela diferenças sistemáticas em tamanhos de MAG que podem refletir variação de composição de comunidade ou profundidade de sequenciamento.
comp-n50
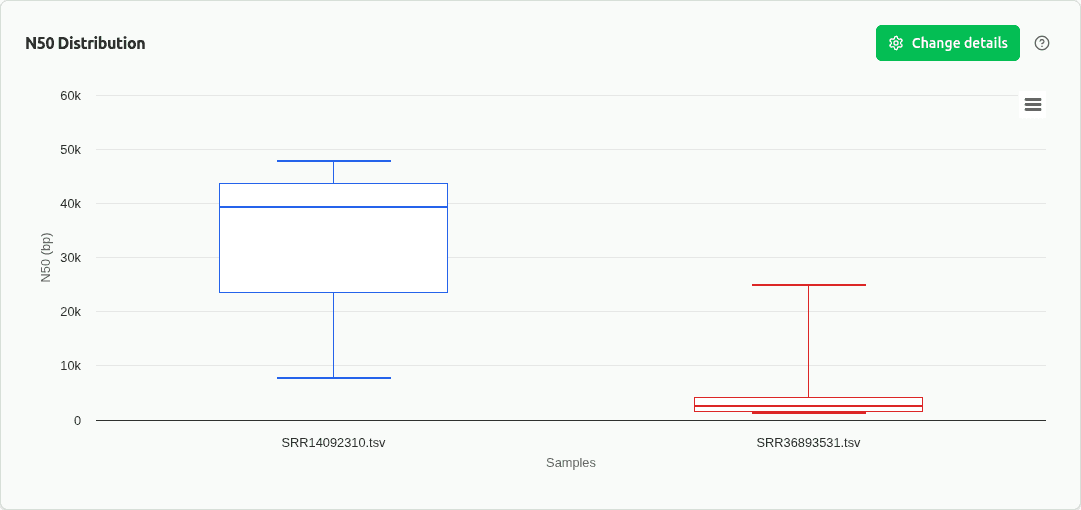
Boxplot de métrica de contiguidade de montagem N50 entre amostras. N50 mais alto indica sequências contíguas maiores dentro de bins, refletindo melhor qualidade de montagem.
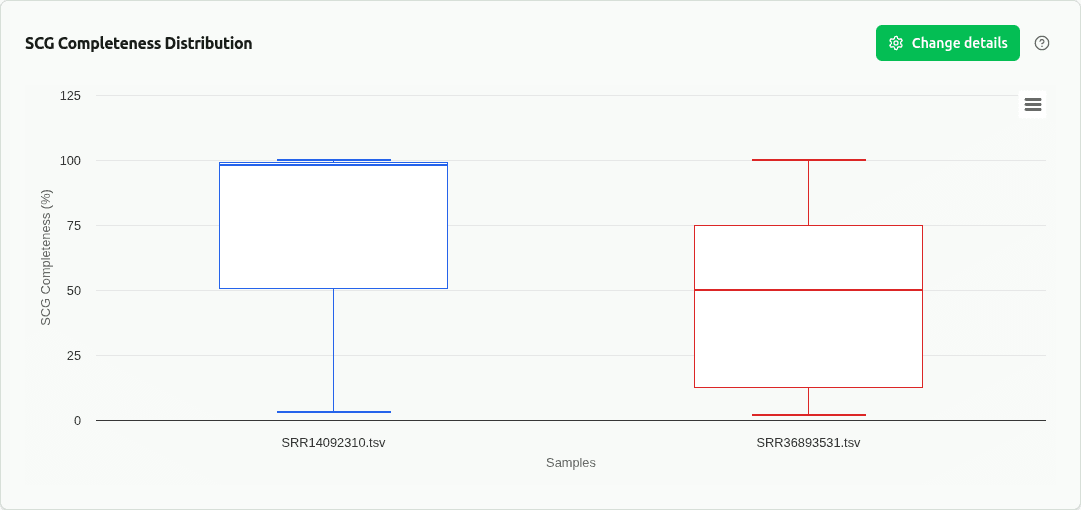
comp-scg-completeness
Boxplot de completude de gene de cópia única (SCG) entre amostras. Baseado em análise de SCG de DAS Tool usando conjuntos de marcadores de gene bacteriano/arqueano.
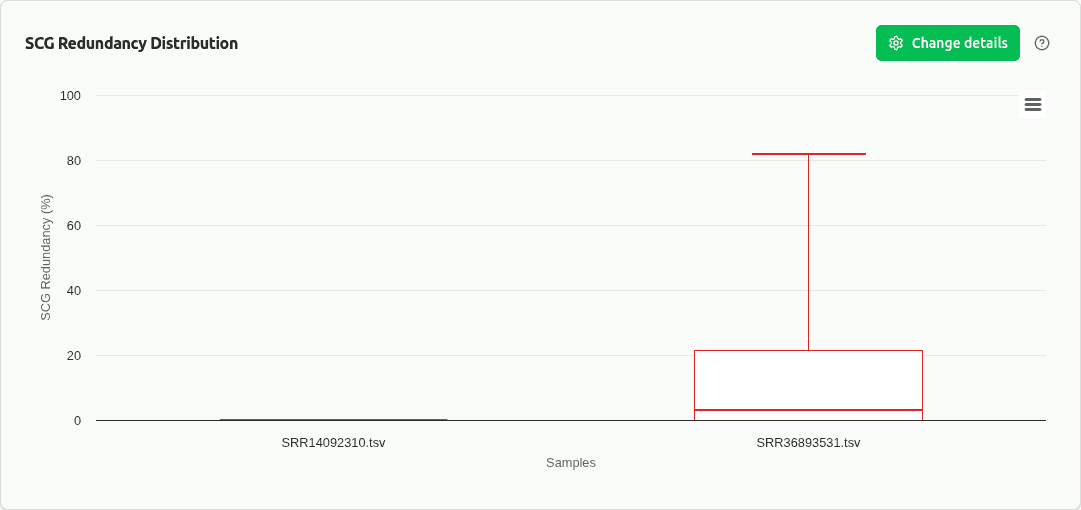
comp-scg-redundancy
Boxplot de redundância de SCG (%) entre amostras. Mede contaminação via genes marcadores duplicados de cópia única. Mais baixo é melhor — valores >10% indicam contaminação significativa.
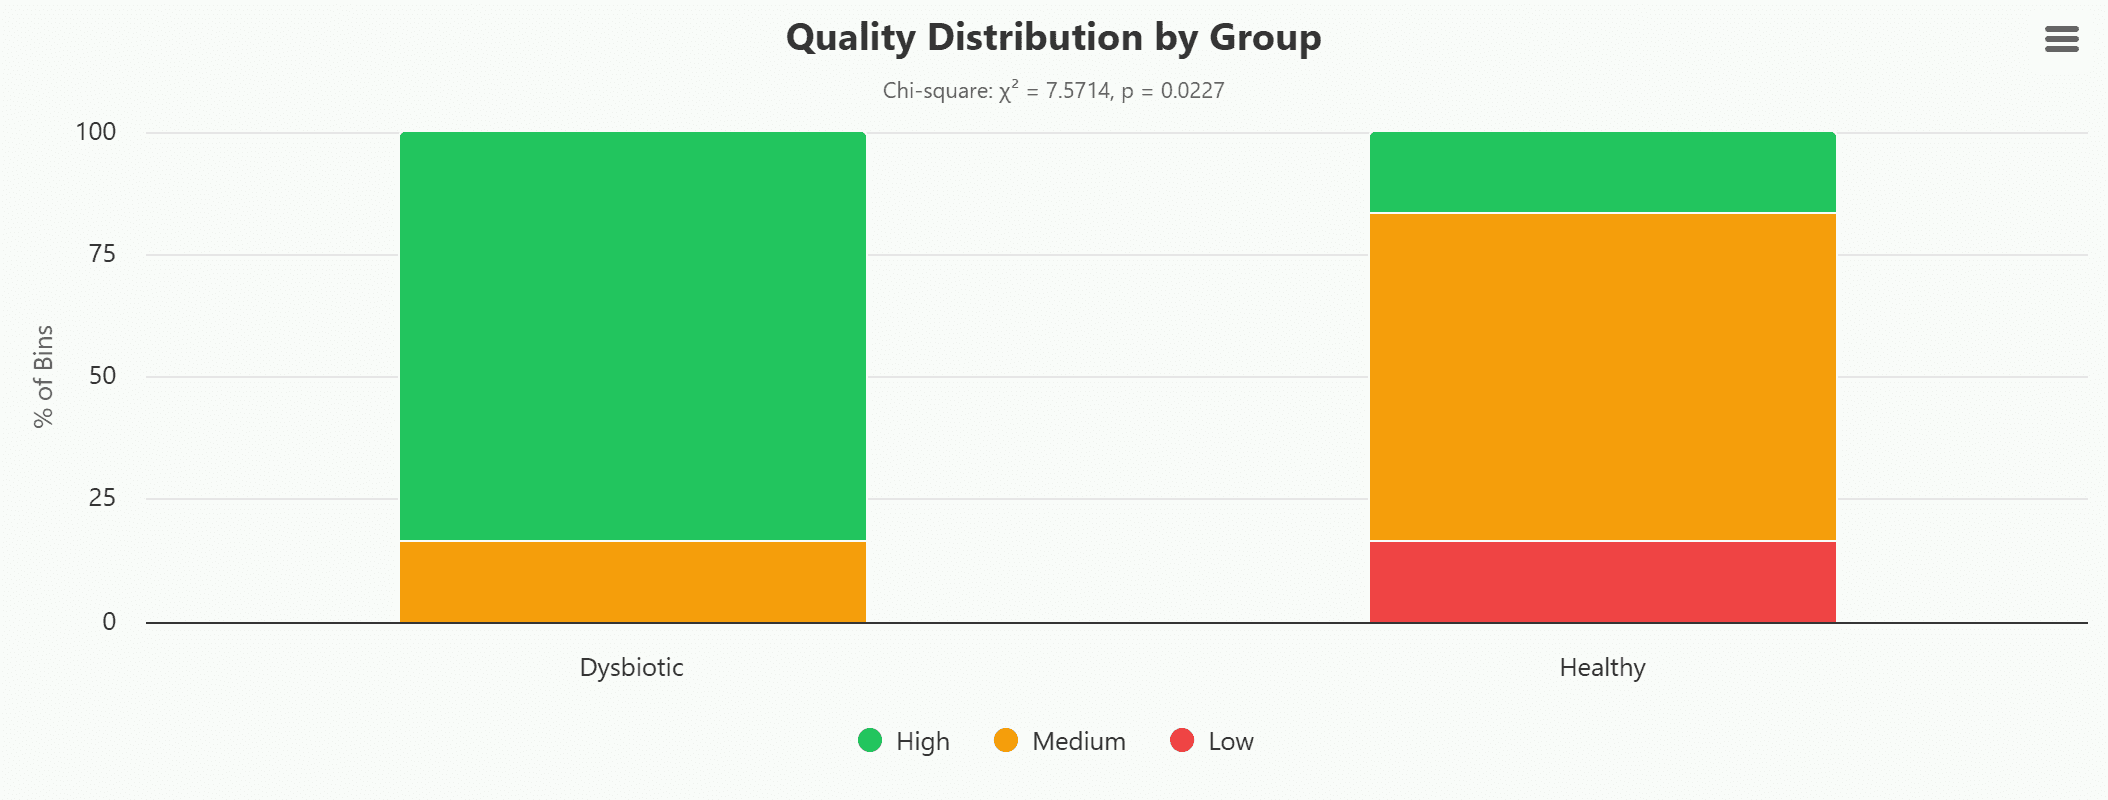
binning-group-quality-tiers
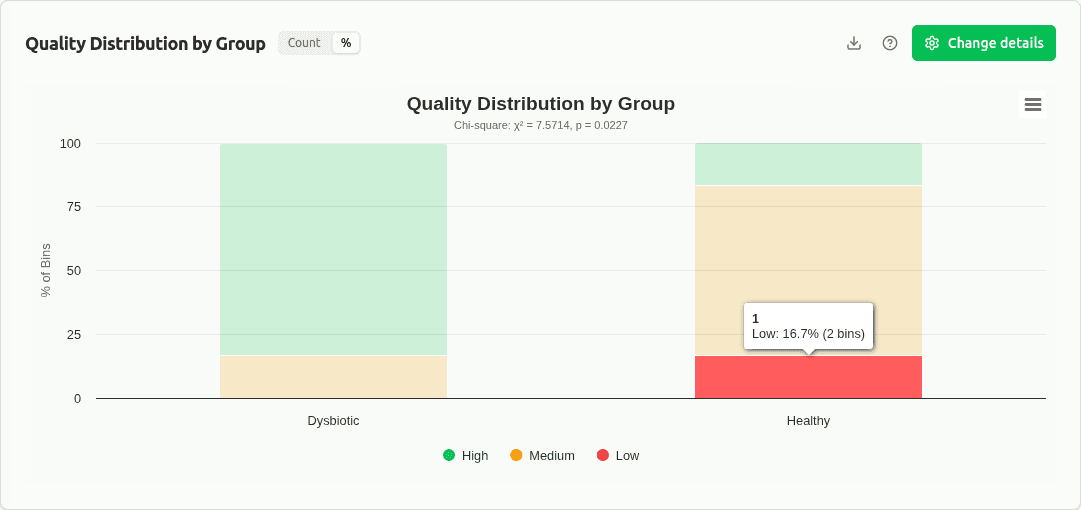
Gráfico de barras agrupadas de contagens de nível de qualidade (Alto ≥0,5 / Médio ≥0,1 / Baixo <0,1 bin_score) por grupo experimental, com teste qui-quadrado para independência. O limite de pontuação 0,5 é o limite de seleção padrão de DAS Tool. Valores p significativos indicam que grupos diferem em qualidade geral de bin.
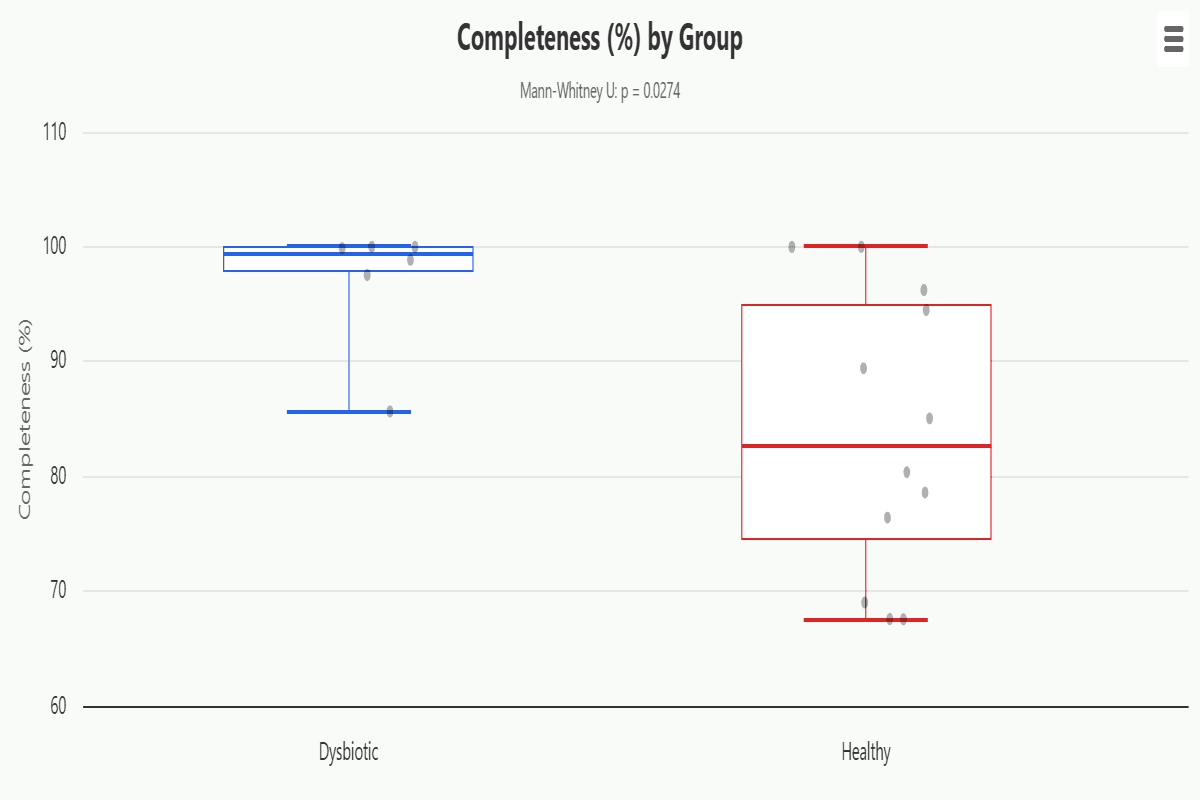
binning-group-metric-boxplots
Boxplots comparando uma métrica selecionada (bin_score, completude de SCG, redundância de SCG, N50 ou tamanho de genoma) entre grupos. Todos os valores de bin individual são agrupados por grupo. Teste de Kruskal-Wallis (≥3 grupos) ou teste U de Mann-Whitney (2 grupos) avalia significância; comparações pareadas usam correção BH FDR.
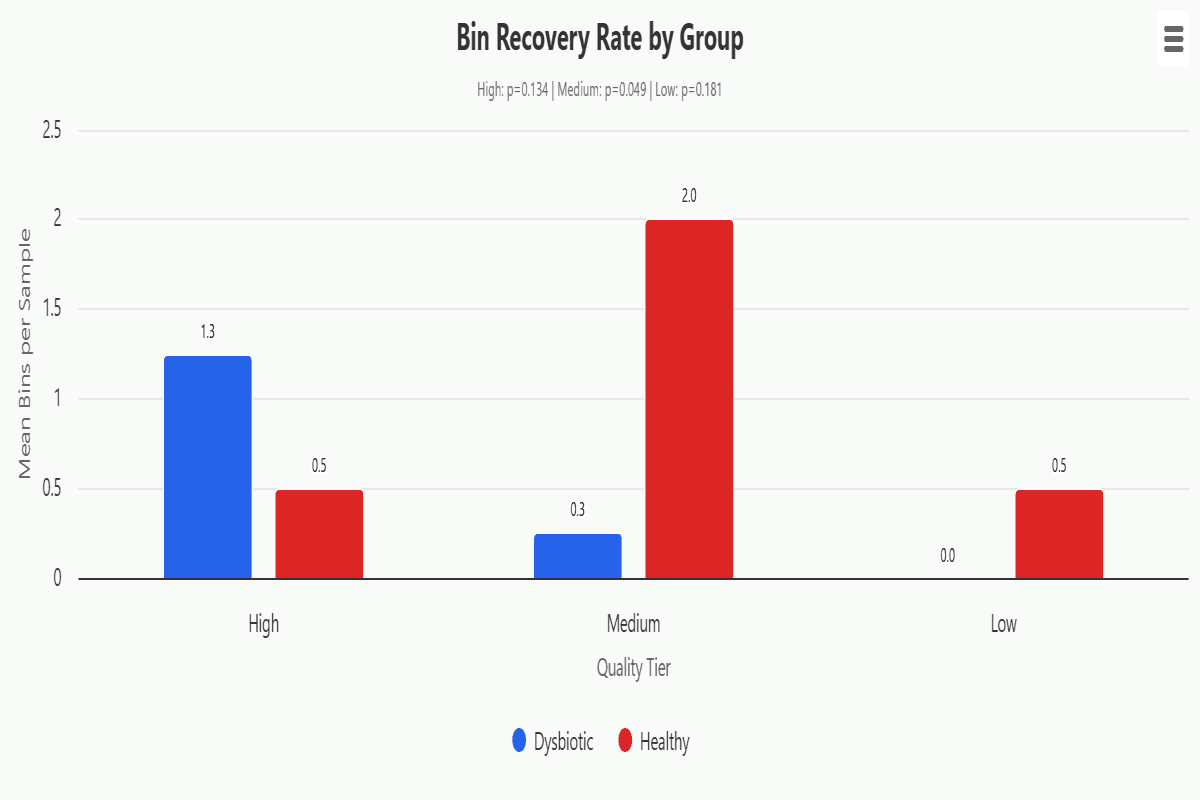
binning-group-recovery-rate
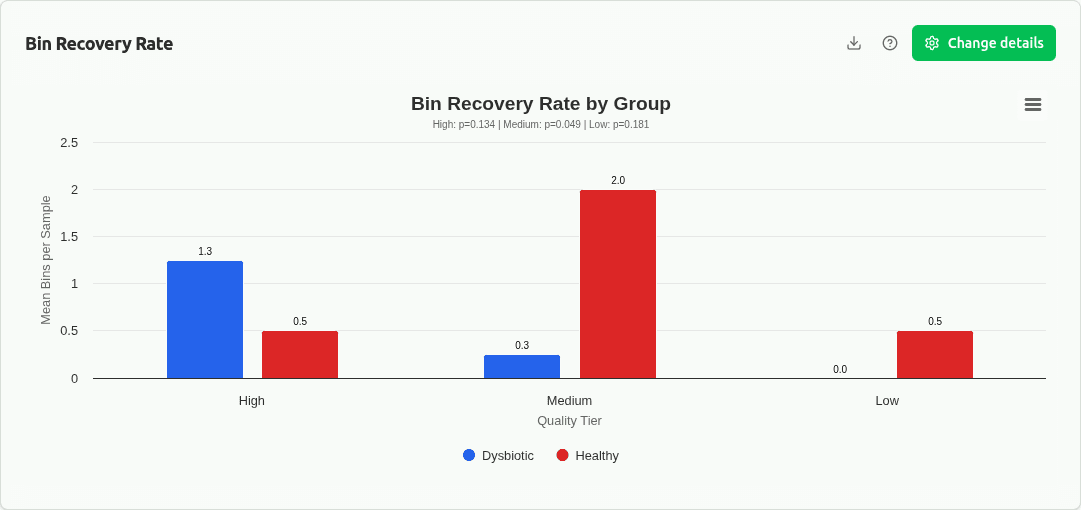
Gráfico de barras agrupadas de contagem média de bins por amostra em cada nível de qualidade (Alto, Médio, Baixo, Total) entre grupos, com barras de erro ±1 SD. Testa se grupos experimentais diferem em quantos MAGs recuperam em cada nível de qualidade.
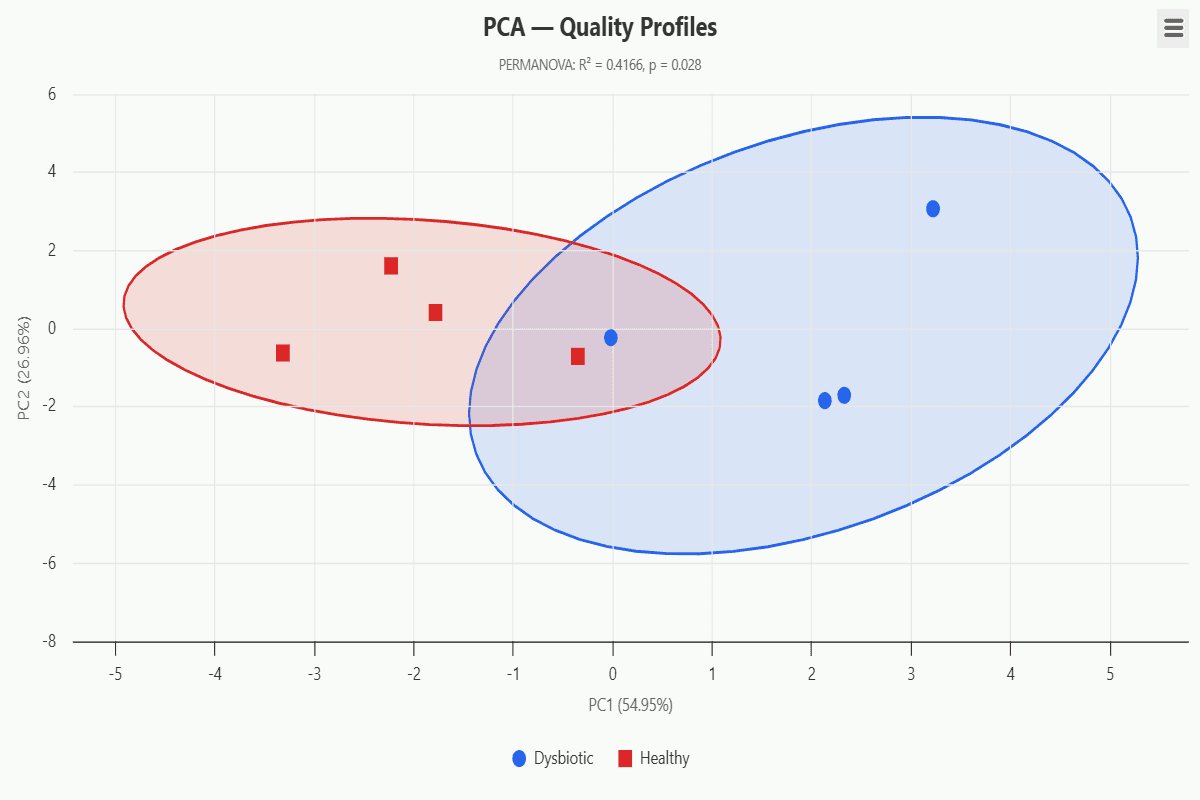
binning-group-pca
Ordenação de PCA de perfis de qualidade por amostra (bin_score médio, completude de SCG, redundância de SCG, N50, tamanho de genoma, %HQ, %MQ). Características são padronizadas z-score antes da decomposição. PERMANOVA na matriz de distância euclidiana testa se centroides de grupo diferem significativamente. Elipses de confiança de 95% são desenhadas para grupos com ≥3 amostras.
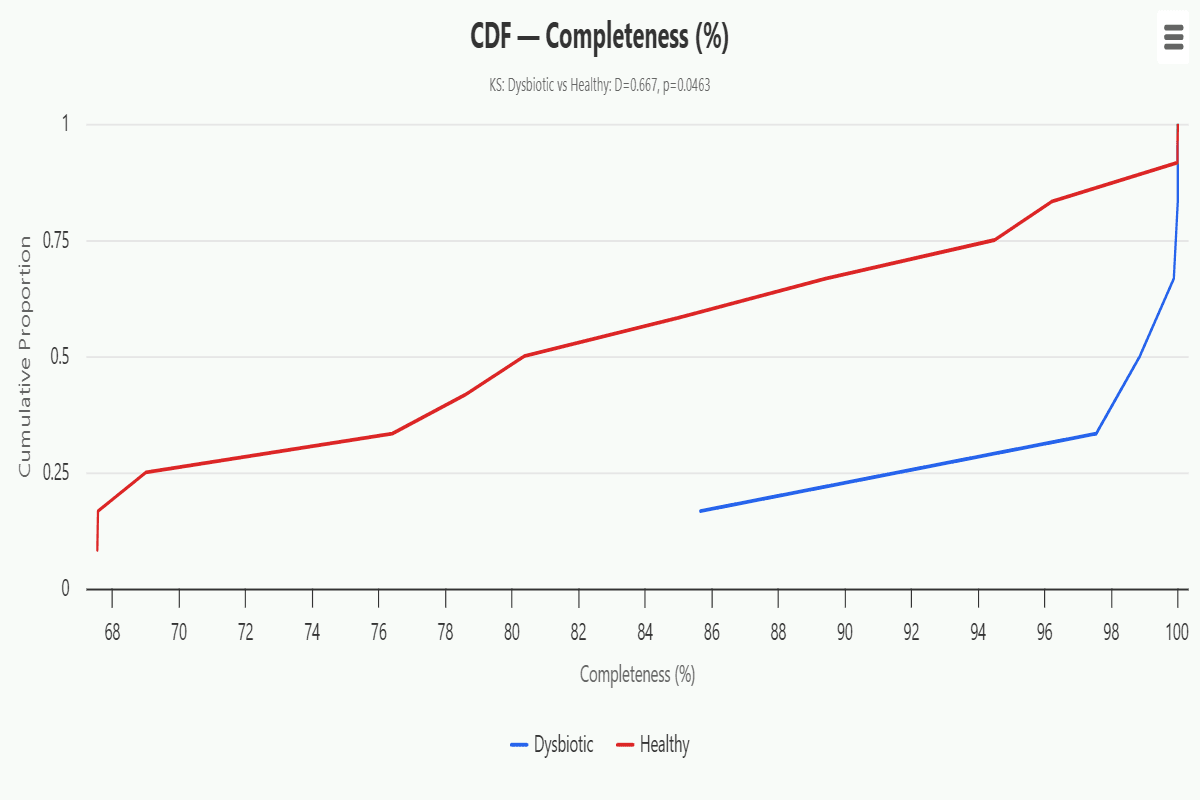
binning-group-cdf
Funções de distribuição cumulativa empírica sobrepostas (CDFs) de uma métrica selecionada entre grupos. O teste de Kolmogorov-Smirnov de duas amostras quantifica a distância vertical máxima entre curvas — D-estatísticas significativas indicam que distribuições de métrica dos grupos diferem em localização, propagação ou forma.
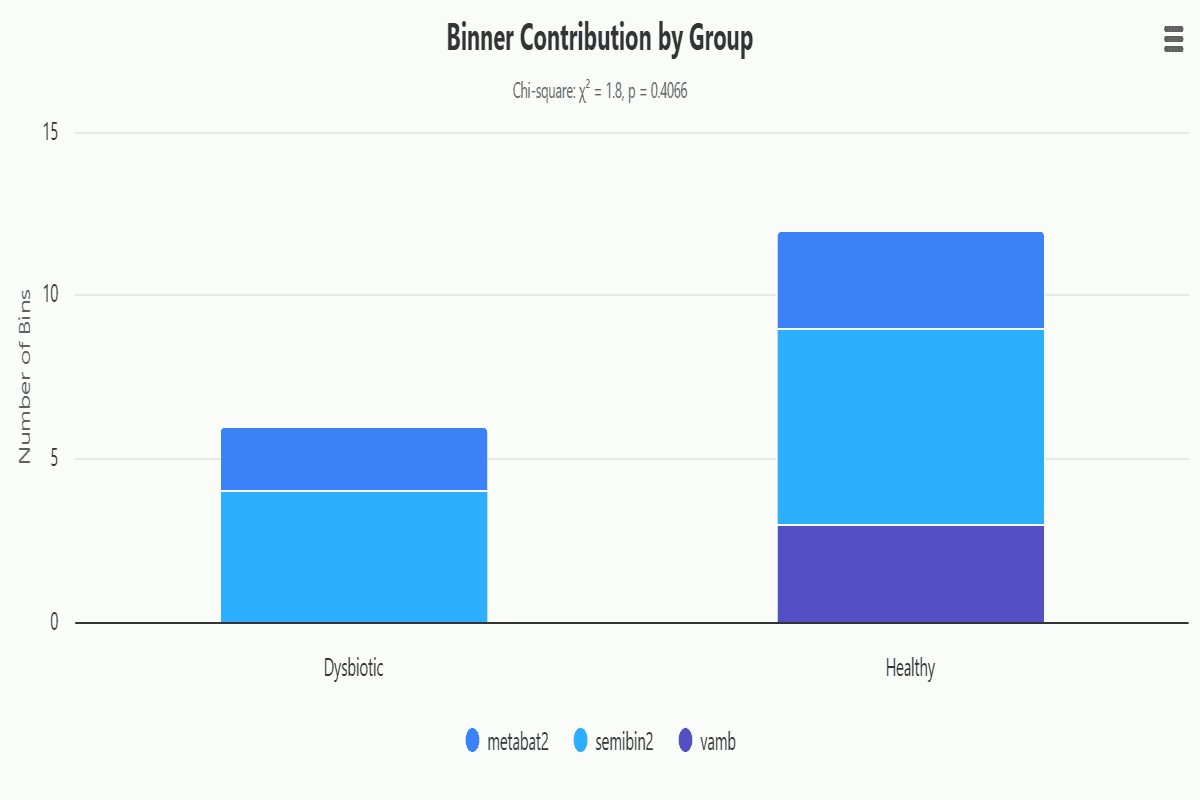
binning-group-binner-contribution
Gráfico de barras empilhado de contagens de bins por binnerchave (coluna bin_set, por ex., MetaBAT2, MaxBin2, CONCOCT) por grupo, com teste qui-quadrado. Revela se certos condições experimentais favorecem algoritmos de binning específicos na seleção de consenso de DAS Tool.
binning-group-scatter
Sobreposição de dispersão entre grupos de completude de SCG versus redundância, colorida por grupo. Mostra se grupos experimentais produzem sistematicamente diferentes perfis de qualidade de refinamento de bin. Baseado em análise de SCG de DAS Tool.
binning-group-total-recovery
Gráfico de barras empilhadas de pares de bases totais médios recuperados por grupo, divididos por nível de qualidade. Barras de erro mostram ±1 SD. Mede volume de dados real vinculado por grupo, complementando gráficos de contagem e taxa de recuperação de bins.