DAS Tool
Agrupamiento MetagenómicoDAS Tool es un método automatizado para optimizar la recuperación de genomas ensamblados de metagenomas (MAGs) integrando los resultados de múltiples algoritmos de binning. Selecciona el mejor conjunto no redundante de bins de varios binners de entrada usando análisis de genes de copia única (SCG). [1]
Cómo Obtener el Archivo de Modelo de Salida
A continuación se muestra un breve flujo de trabajo que ejecutó el equipo para obtener los ejemplos de modelo de salida que presentamos en la página de herramientas.
Entrada
Archivos de mapeo contig-a-bin de múltiples binners (TSV) + contigs ensamblados (FASTA)
Salida
TSV con puntuaciones por bin: bin_set (binner de origen), completitud/redundancia SCG, bin_score, tamaño de genoma, N50, conteo de contigs
conda install -c bioconda das_tool
Imagen Docker: nanozoo/das_tool:latest
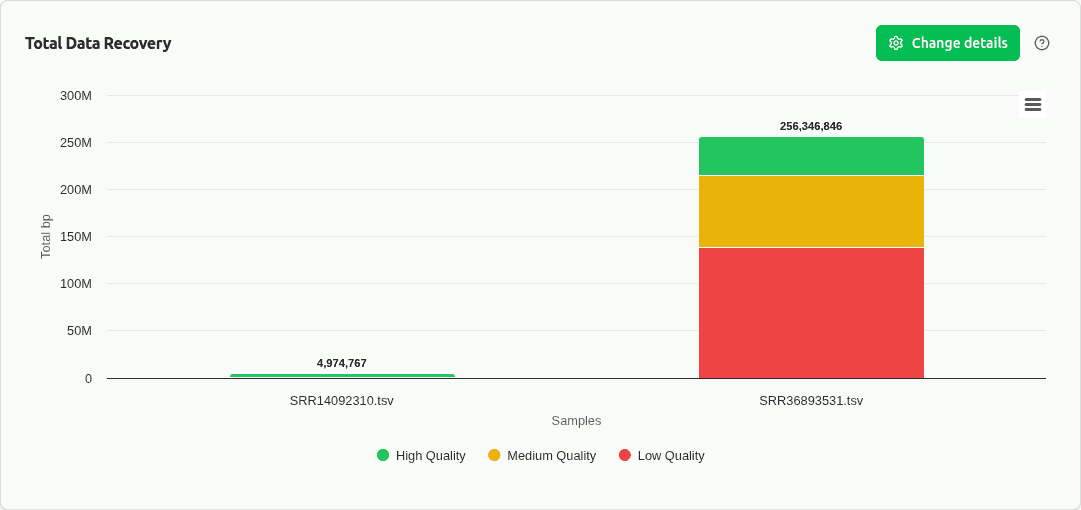
Muestra 1 metagenoma de lodo activado (SRR36893531, 24.6M pares de lecturas) ensamblado con Asamblea, bineado con MetaBAT2, MaxBin2 y CONCOCT, luego optimizado con DAS Tool.
- 1
Descargar lecturas de NCBI SRA
prefetch SRR36893531 && fasterq-dump SRR36893531 -O /data --split-files && gzip /data/SRR36893531_*.fastq
Illumina NovaSeq X Plus, 2×151 bp pareado, 24,649,901 pares de lecturas.
- 2
Ensamblar con MEGAHIT
megahit -1 reads_1.fastq.gz -2 reads_2.fastq.gz -o megahit_assembly --min-contig-len 1000 -t 12
Produce 46,957 contigs, 106.9 Mbp, N50=2,500 bp.
- 3
Mapear lecturas a contigs
minimap2 -ax sr -t 12 final.contigs.fa reads_1.fastq.gz reads_2.fastq.gz | samtools sort -@ 8 -o mapped.bam && samtools index mapped.bam
- 4
Binnage con MetaBAT2, MaxBin2, y CONCOCT
jgi_summarize_bam_contig_depths --outputDepth depth.txt mapped.bam && metabat2 -i final.contigs.fa -a depth.txt -o metabat2_bins/bin -m 1500 -t 8
Ejecutar cada binner independientemente, luego convertir salidas a asignaciones TSV de contig-a-bin usando Fasta_to_Contig2Bin.sh. MetaBAT2: 19 bins, MaxBin2: 29 bins, CONCOCT: 75 bins.
- 5
Ejecutar DAS Tool
DAS_Tool -i metabat2.tsv,maxbin2.tsv,concoct.tsv -l MetaBAT2,MaxBin2,CONCOCT -c final.contigs.fa -o dastool/DASToolRun --write_bin_evals --write_bins -t 8 --score_threshold 0 --search_engine diamond
Evalúa todos los bins de todos los 3 binners y selecciona el mejor conjunto no redundante usando análisis de genes de copia única.
Materiales Utilizados
Archivos de Salida de Ejemplo
Descarga los archivos de salida utilizados en las demostraciones de la página de herramientas. Puedes cargarlos directamente a IntMeta para explorar las visualizaciones.
Único y Comparación
Análisis de Grupo
Referencia de Gráficos
Descripciones detalladas de todas las 30 visualizaciones generadas por DAS Tool en IntMeta.
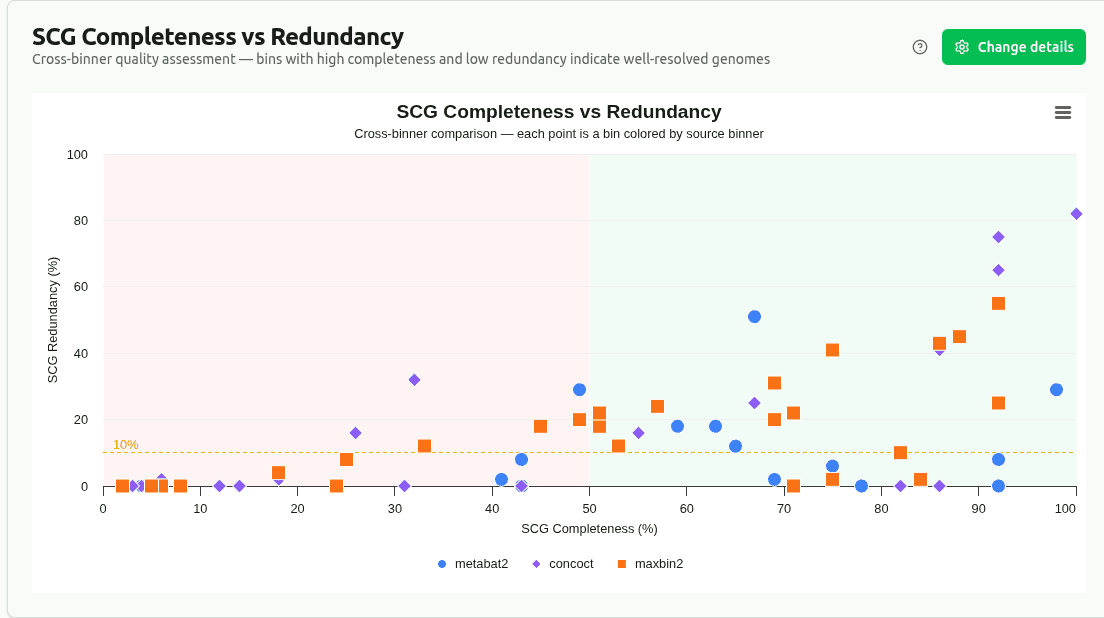
scg-completeness-vs-redundancy
Gráfico de dispersión de SCG_completeness (fracción de genes de copia única esperados encontrados) versus SCG_redundancy (fracción encontrada más de una vez), coloreado por binner de origen (columna bin_set). Los bins ideales se agrupan en la esquina inferior derecha: alta completitud, baja redundancia. Permite comparación entre binners.
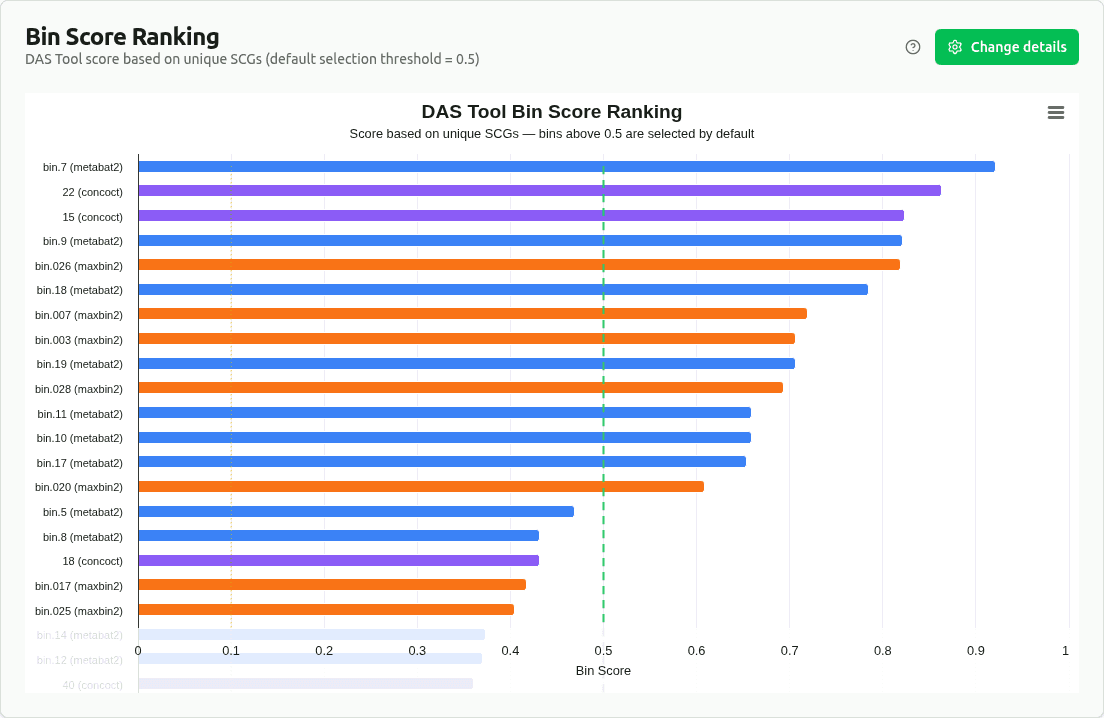
bin-score-ranking
Gráfico de barras clasificando bins por DAS Tool bin_score, una métrica compuesta basada en la razón de genes de copia única únicos a totales. El corte de selección se muestra como una línea punteada (ajustable) — los bins que puntúan por encima fueron seleccionados para el conjunto no redundante final.
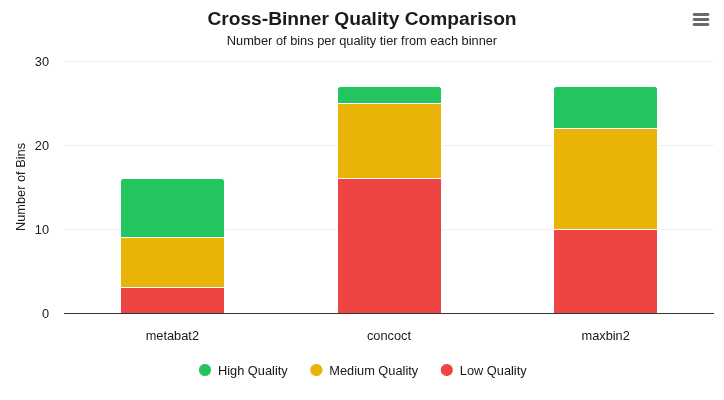
cross-binner-quality
Gráfico de barras agrupadas comparando distribución de nivel de calidad (Alto ≥0.5 / Medio ≥0.1 / Bajo <0.1 bin_score) a través de binners de origen. Revela qué algoritmo de binning contribuye la mayoría de bins de alta calidad al conjunto de consenso de DAS Tool.
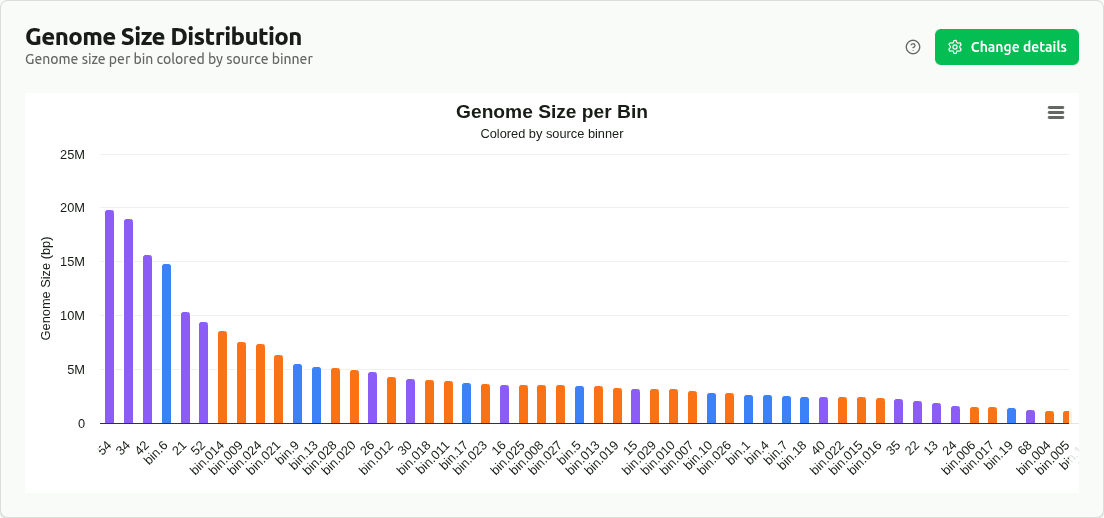
genome-size-distribution
Gráfico de barras de tamaño de genoma (Mbp, de la columna 'size') por bin, coloreado por binner de origen (bin_set). Permite comparación de distribuciones de tamaño de bin a través de diferentes algoritmos de binning.
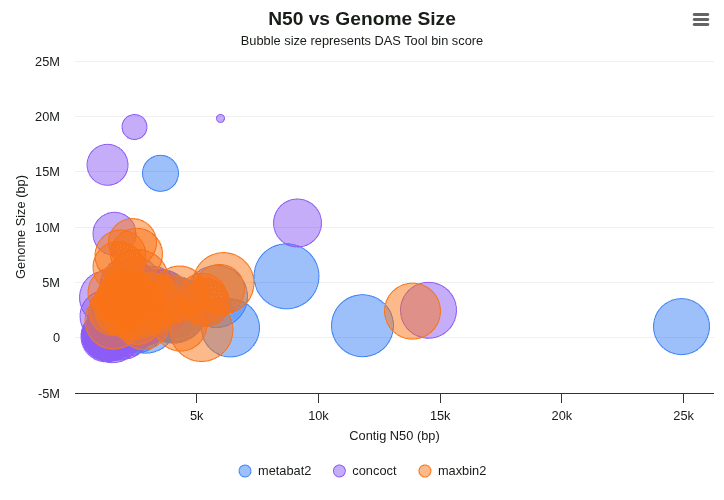
n50-vs-genome-size
Gráfico de burbujas donde X = tamaño de genoma, Y = N50, y diámetro de burbuja = bin_score. Las burbujas más grandes en la esquina superior derecha representan los genomas de más alta calidad y mejor ensamblados en el conjunto de consenso.
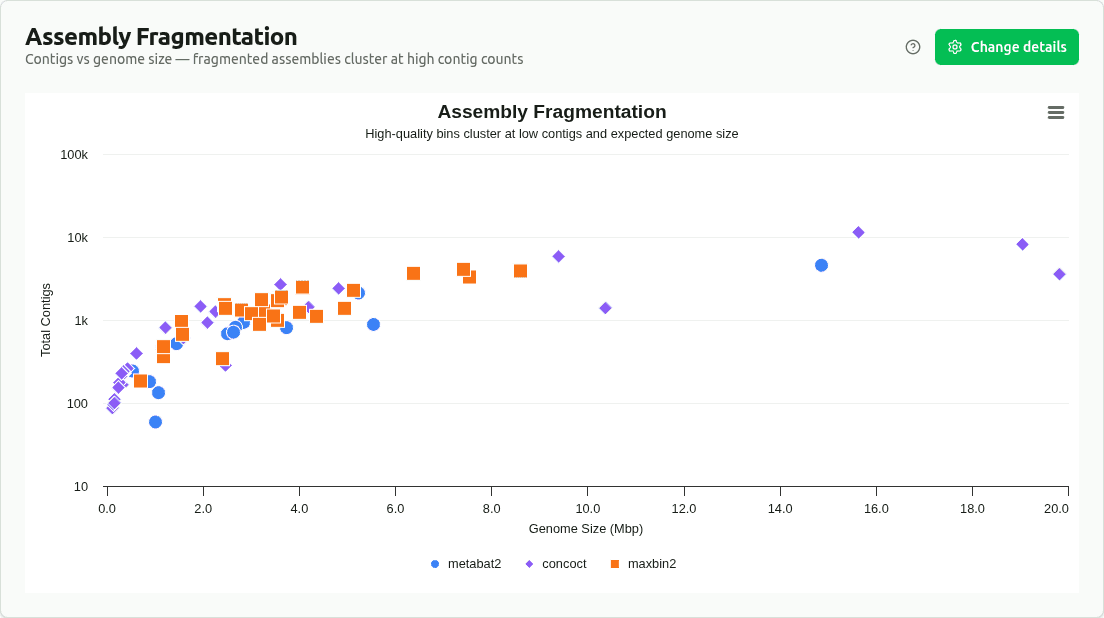
assembly-fragmentation
Gráfico de dispersión de conteo de contigs versus tamaño de genoma, coloreado por binner de origen. Identifica qué binners producen asambleas más o menos fragmentadas — esquina superior izquierda significa muchos contigs pequeños, esquina inferior derecha significa menos contigs más grandes.
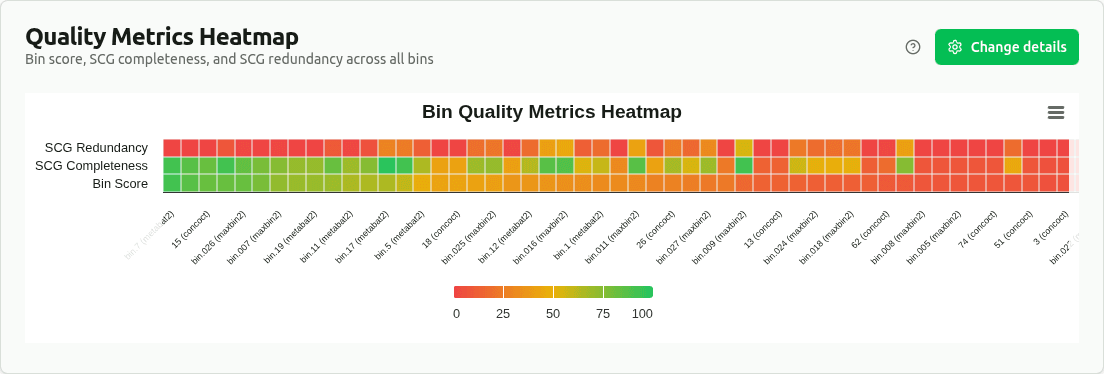
quality-metrics-heatmap
Mapa de calor de bin_score normalizado por min-max, SCG_completeness, y SCG_redundancy para todos los bins. Cada métrica se escala 0–1 dentro de su columna. Proporciona una descripción general compacta para identificar rápidamente bins atípicos y patrones de calidad a través del conjunto de datos.
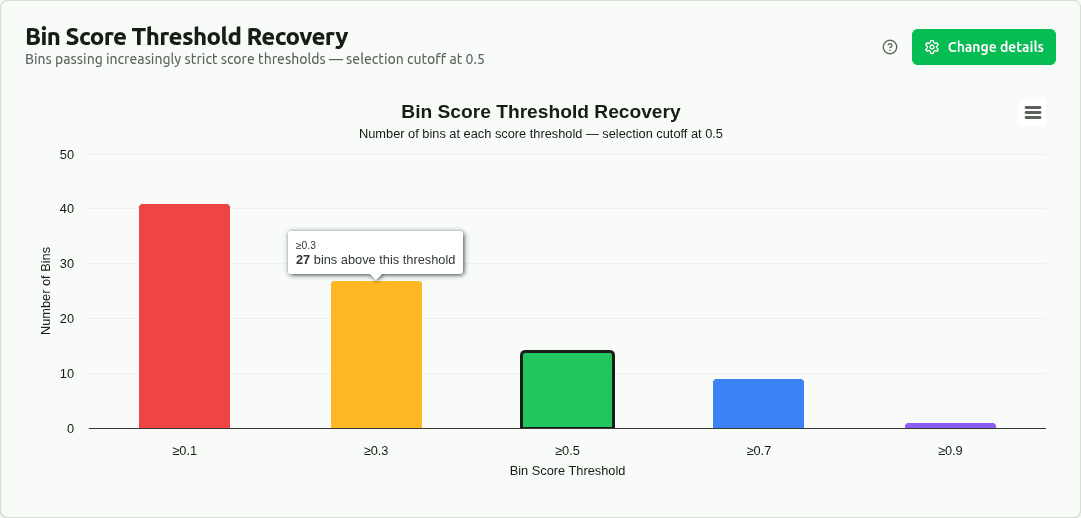
score-threshold-recovery
Gráfico de barras mostrando cuántos bins pasan umbrales de bin_score cada vez más estrictos (≥0.1, ≥0.3, ≥0.5, ≥0.7, ≥0.9). El corte de selección es ajustable vía el panel de configuración. Utilizado en el artículo original de DAS Tool para demostrar desempeño de recuperación a través de niveles de calidad.
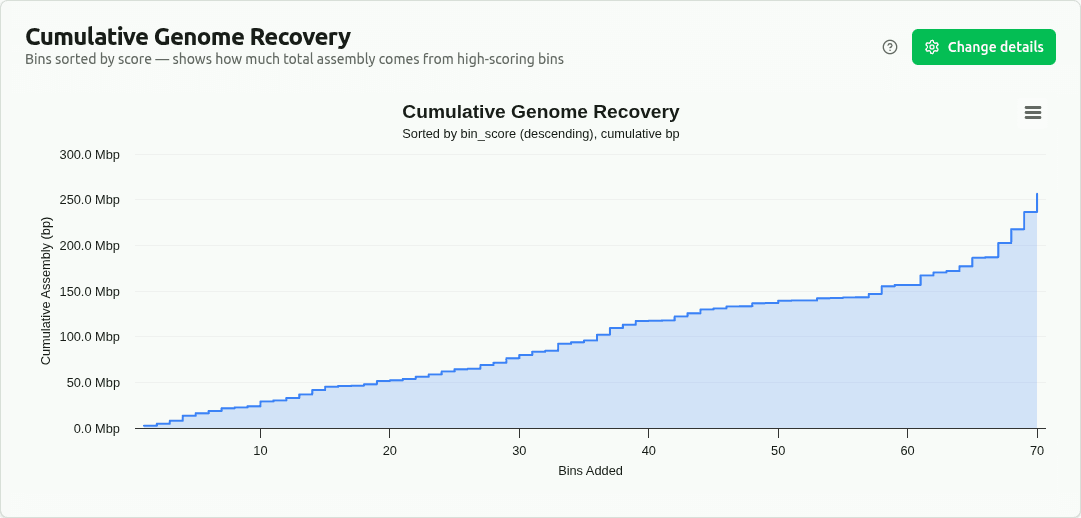
cumulative-genome-recovery
Gráfico de área acumulativa de pasos con bins clasificados por bin_score (descendente). El eje y muestra el total acumulativo del tamaño de genoma en bp. Un aumento inicial pronunciado indica que la mayoría de la secuencia ensamblada proviene de bins con puntuación alta en el conjunto de consenso de DAS Tool.
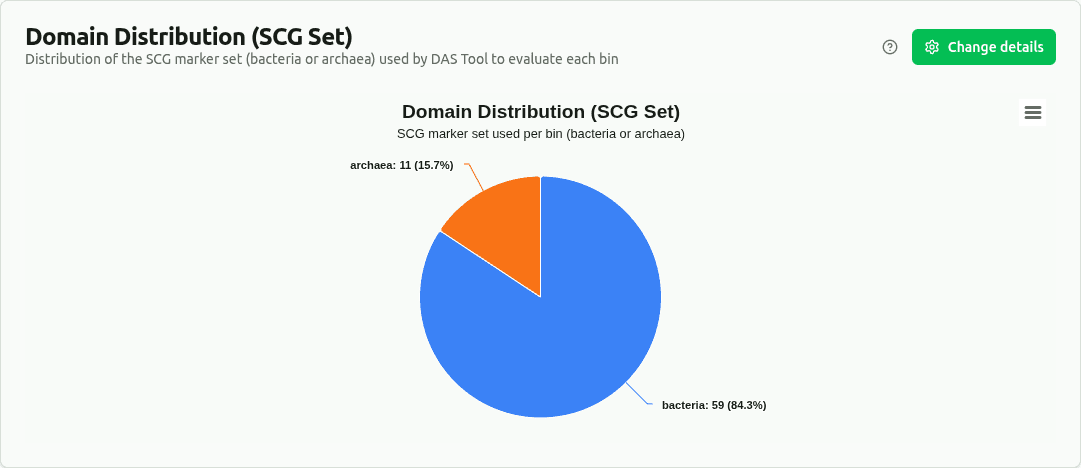
domain-distribution
Gráfico circular de bins agrupados por columna SCG_set — el conjunto de marcador de gene de copia única (bacteria o arqueaeta) que DAS Tool seleccionó para puntuar cada bin. Los bins evaluados con el conjunto de arqueaeta probablemente representen MAGs arqueales.
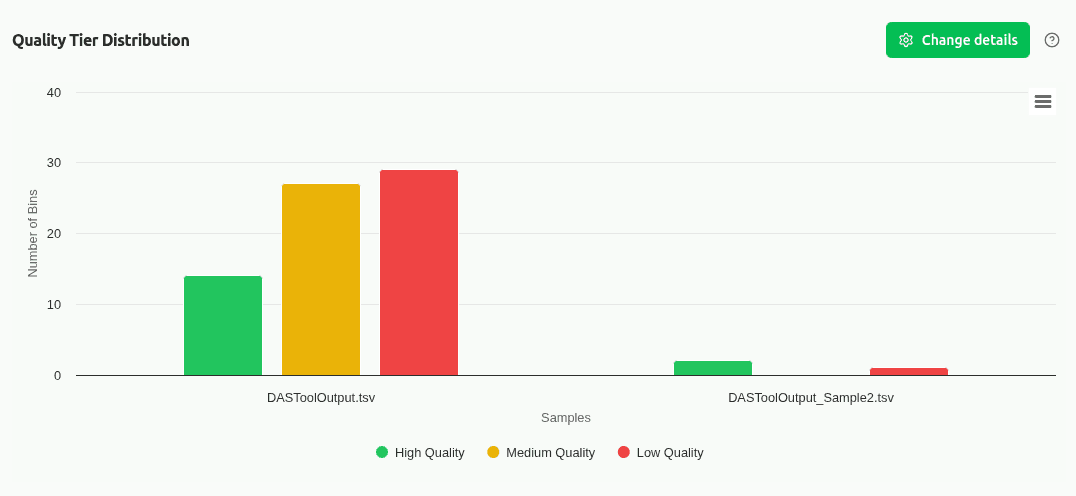
comp-quality-tiers
Gráfico de barras agrupadas comparando distribución de nivel de calidad (Alto ≥0.5 / Medio ≥0.1 / Bajo <0.1 bin_score) a través de muestras. Revela qué conjunto de consenso de DAS Tool de la muestra logró la mejor calidad de bin general.
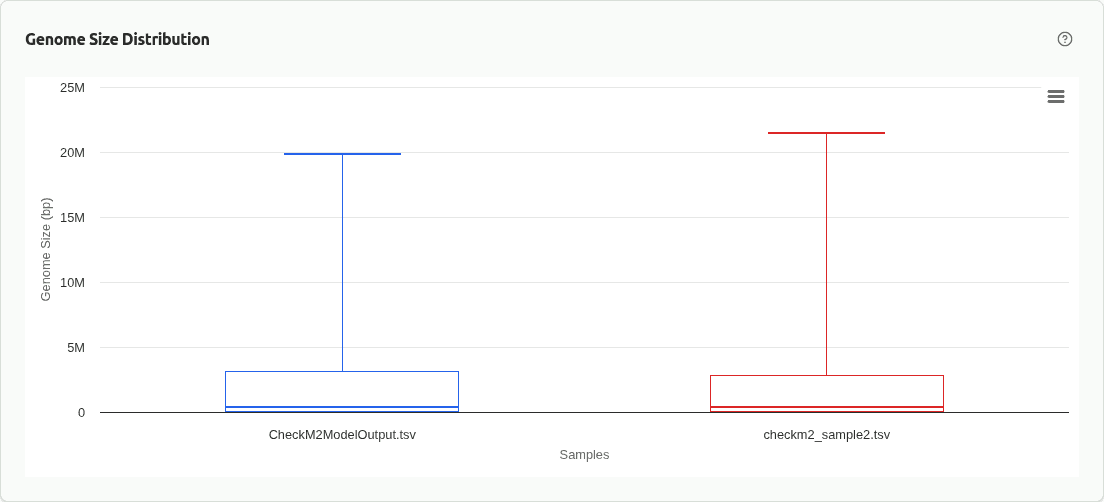
comp-genome-size
Gráfico de caja o gráfico de barras agrupadas comparando la distribución de tamaño de genoma de bins seleccionados por DAS Tool a través de muestras. Las diferencias pueden reflejar complejidad comunitaria variable o calidad de asamblea entre muestras.
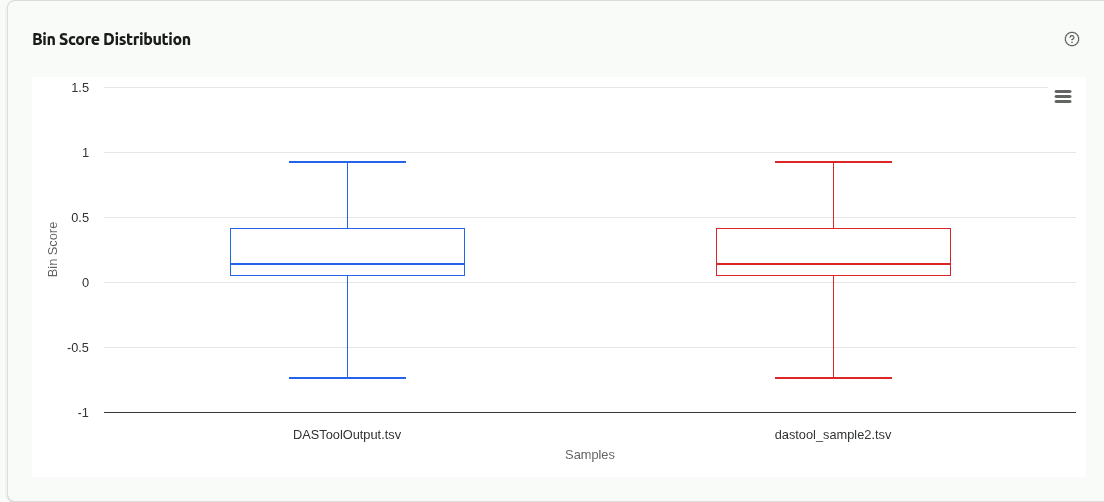
comp-score-distribution
Gráfico de caja o histograma comparando la distribución de puntuaciones de DAS Tool bin a través de muestras. Las puntuaciones medias más altas indican mejor recuperación de genes de copia única y menos redundancia en el conjunto de bin de consenso.
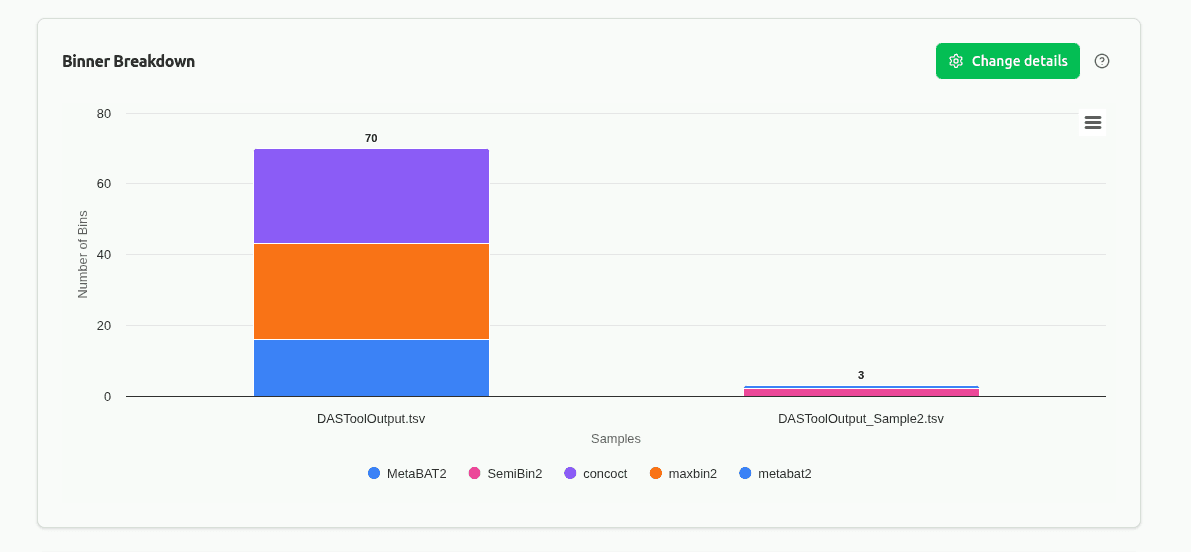
comp-binner-breakdown
Gráfico de barras apilado o agrupado mostrando la contribución de cada binner de origen (p. ej., MetaBAT2, MaxBin2, CONCOCT) al conjunto de consenso de DAS Tool por muestra. Revela qué algoritmo de binning funciona mejor en cada contexto de muestra.
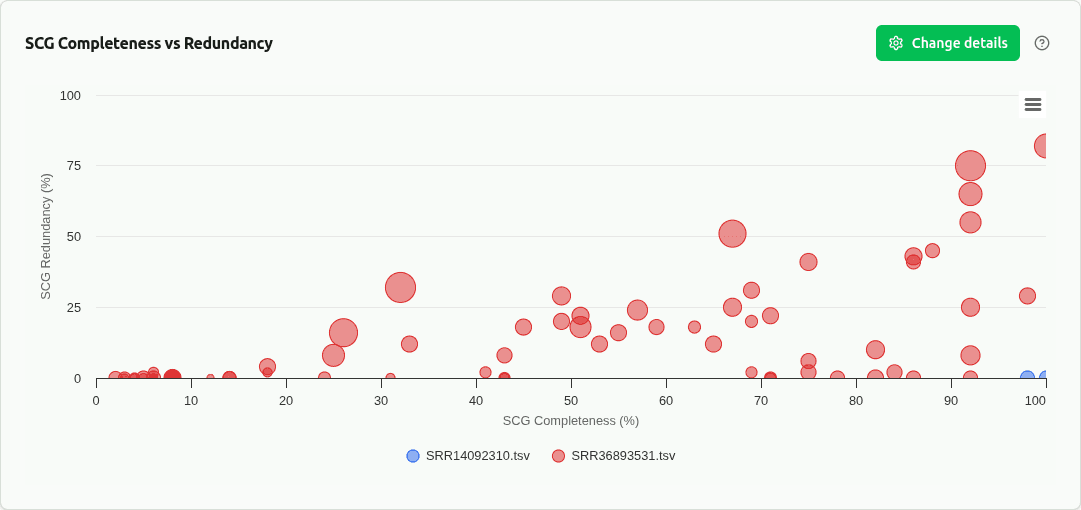
comp-scg-scatter
Dispersión entre muestras de completitud SCG versus redundancia del scoring de consenso de DAS Tool. Cada punto es un bin seleccionado, coloreado por muestra. Revela cómo la calidad de refinamiento de bin varía a través de muestras.
comp-quality-pct
Gráfico de barras apiladas al 100% mostrando la proporción de bins de calidad Alto / Medio / Bajo por muestra. Normaliza por conteos de bins diferentes, permitiendo comparación directa de calidad de recuperación de MAG. Estándar en evaluaciones de desafíos CAMI.
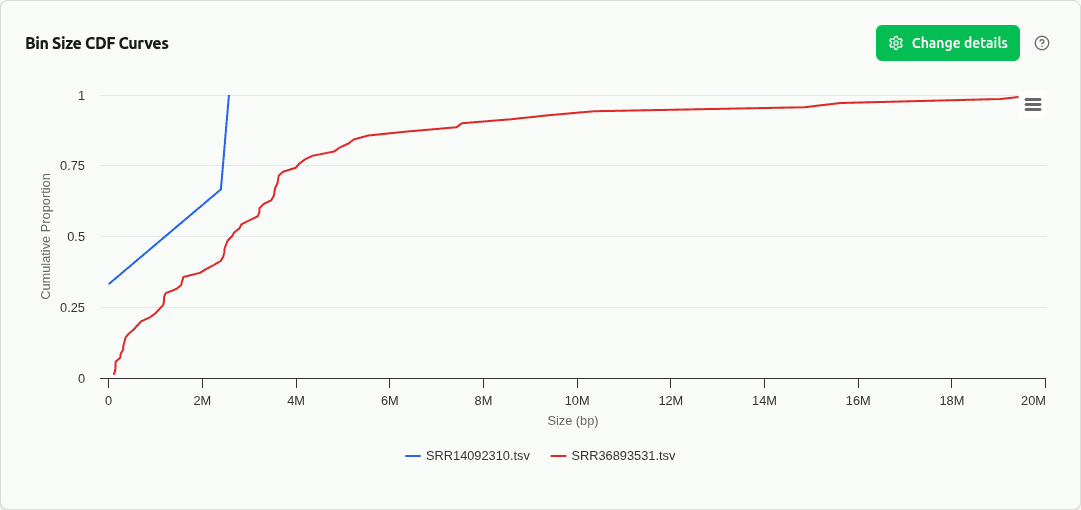
comp-cdf
Función de distribución acumulativa empírica (CDF) de tamaños de bin superpuestos por muestra. Revela forma de distribución completa más allá de resúmenes de gráfico de caja — colas, bimodalidad, y qué fracción de bins excede umbrales de tamaño. Estándar en evaluación CAMI.
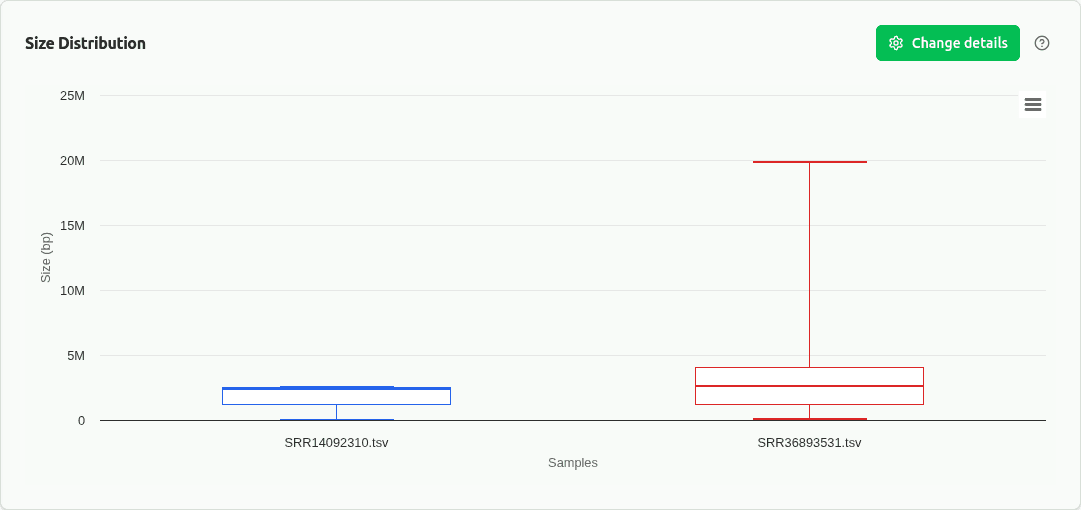
comp-size
Gráfico de caja de distribución de tamaño de genoma de bin a través de muestras. Revela diferencias sistemáticas en tamaños de MAG que pueden reflejar composición comunitaria o variación de profundidad de secuenciación.
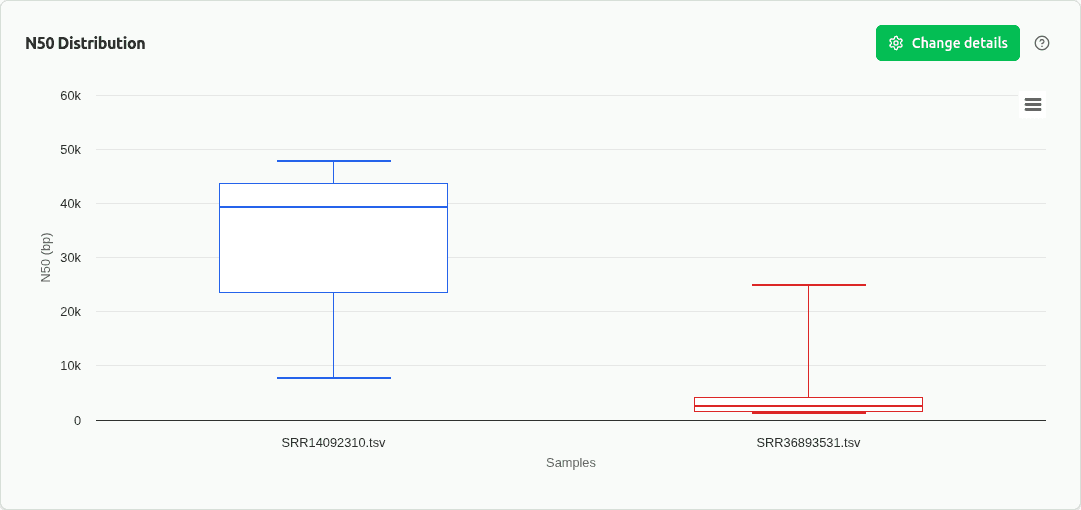
comp-n50
Gráfico de caja de métrica de contiguidad N50 de asamblea a través de muestras. Un N50 más alto indica secuencias contiguas más grandes dentro de bins, reflejando mejor calidad de asamblea.
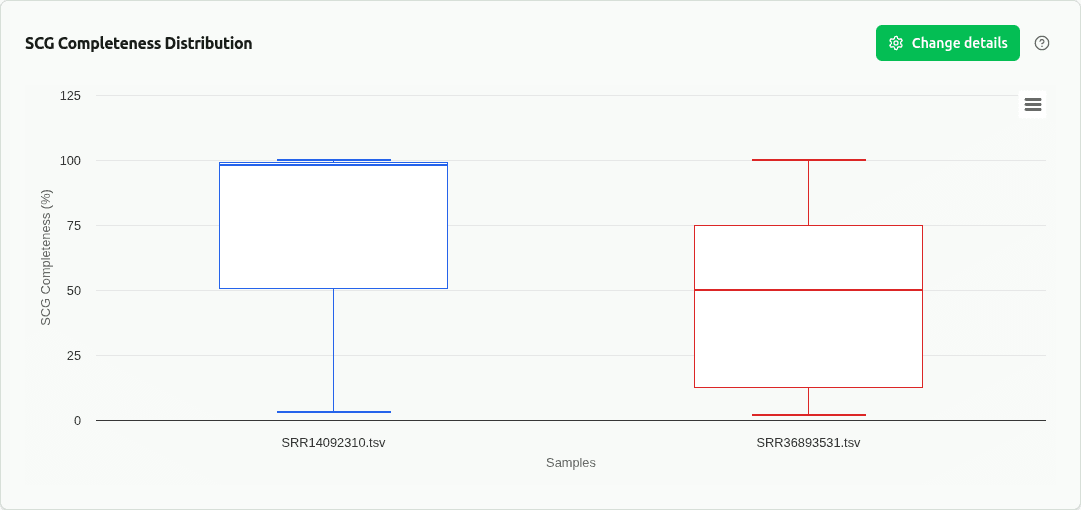
comp-scg-completeness
Gráfico de caja de completitud de genes de copia única (SCG) a través de muestras. Basado en análisis SCG de DAS Tool usando conjuntos de genes marcador bacteriano/arqueaeta.
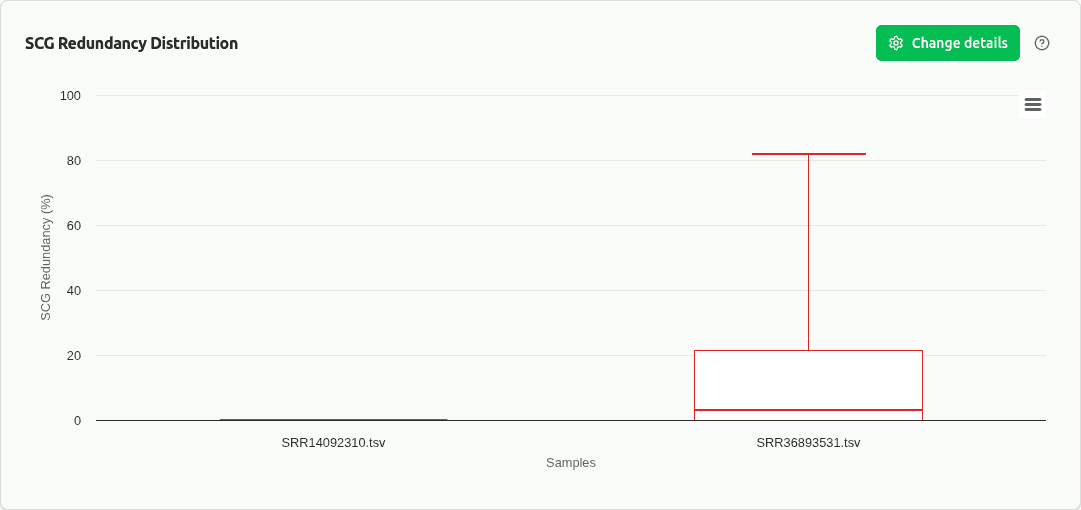
comp-scg-redundancy
Gráfico de caja de redundancia SCG (%) a través de muestras. Mide contaminación vía genes marcador de copia única duplicados. Menor es mejor — valores >10% indican contaminación significativa.
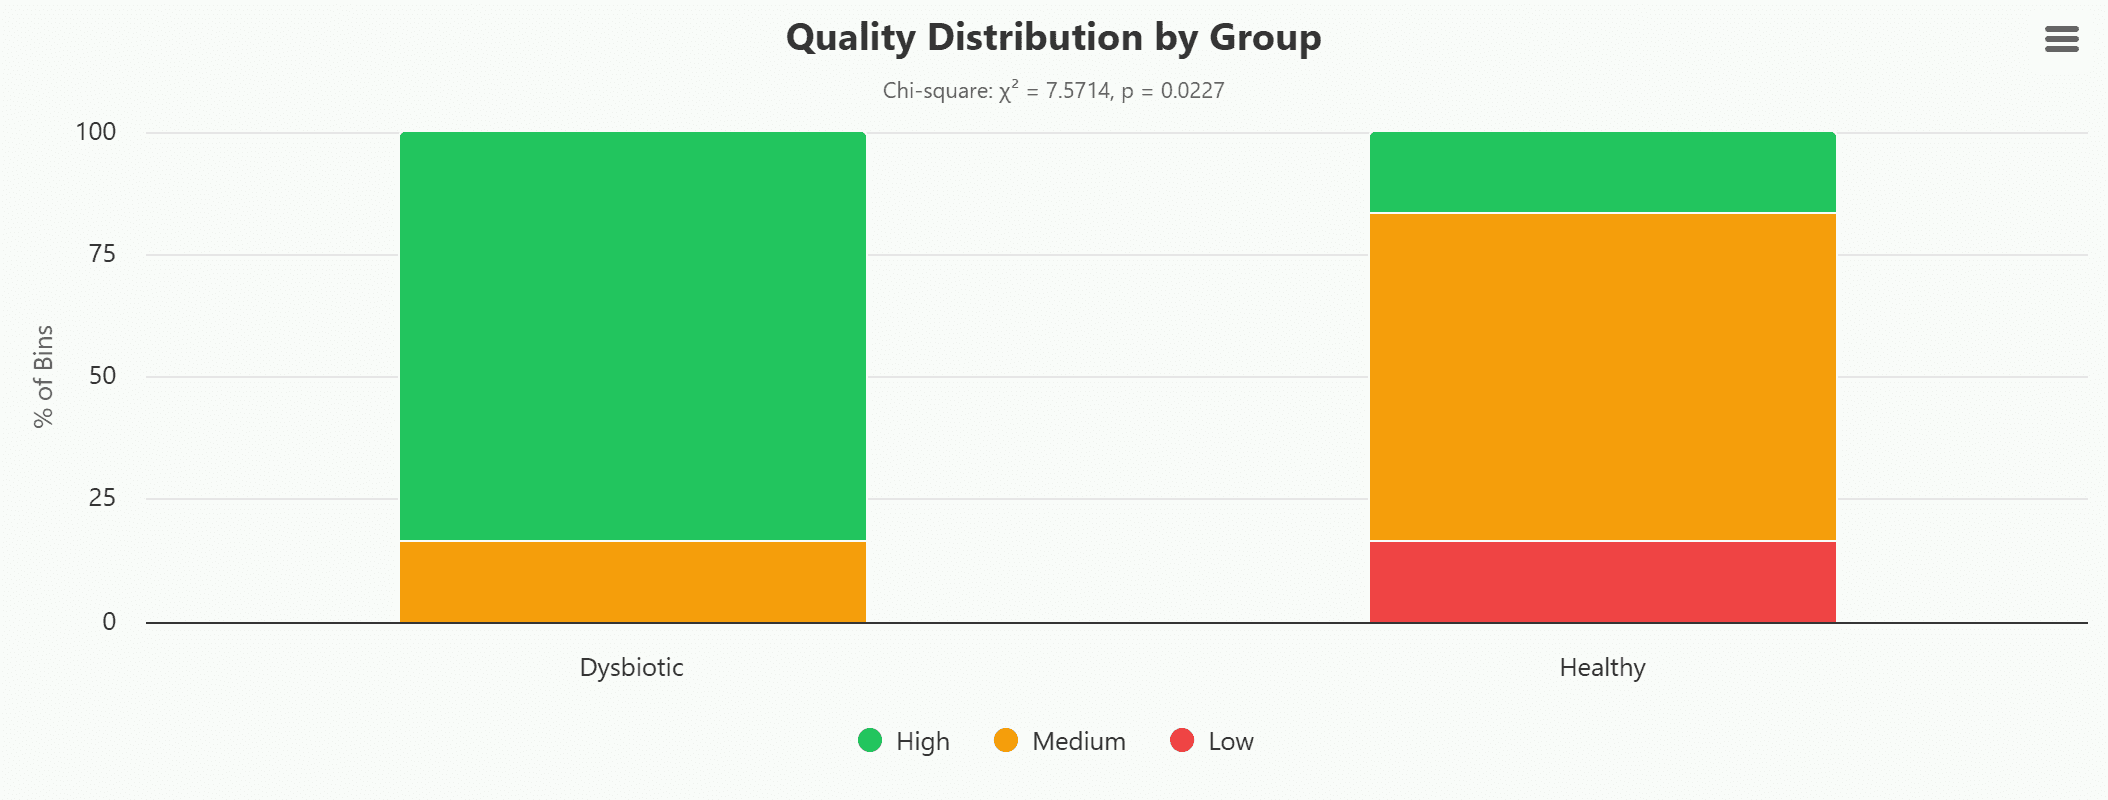
binning-group-quality-tiers
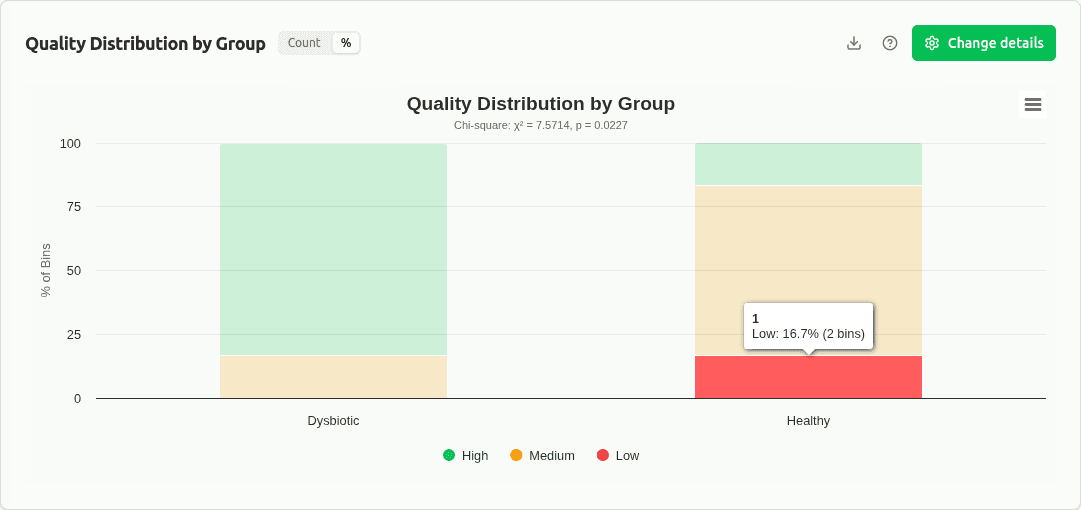
Gráfico de barras agrupadas de conteos de nivel de calidad (Alto ≥0.5 / Medio ≥0.1 / Bajo <0.1 bin_score) por grupo experimental, con prueba de Chi-cuadrado de independencia. El umbral de puntuación 0.5 es el corte de selección predeterminado de DAS Tool. Los valores p significativos indican que los grupos difieren en calidad general de bin.
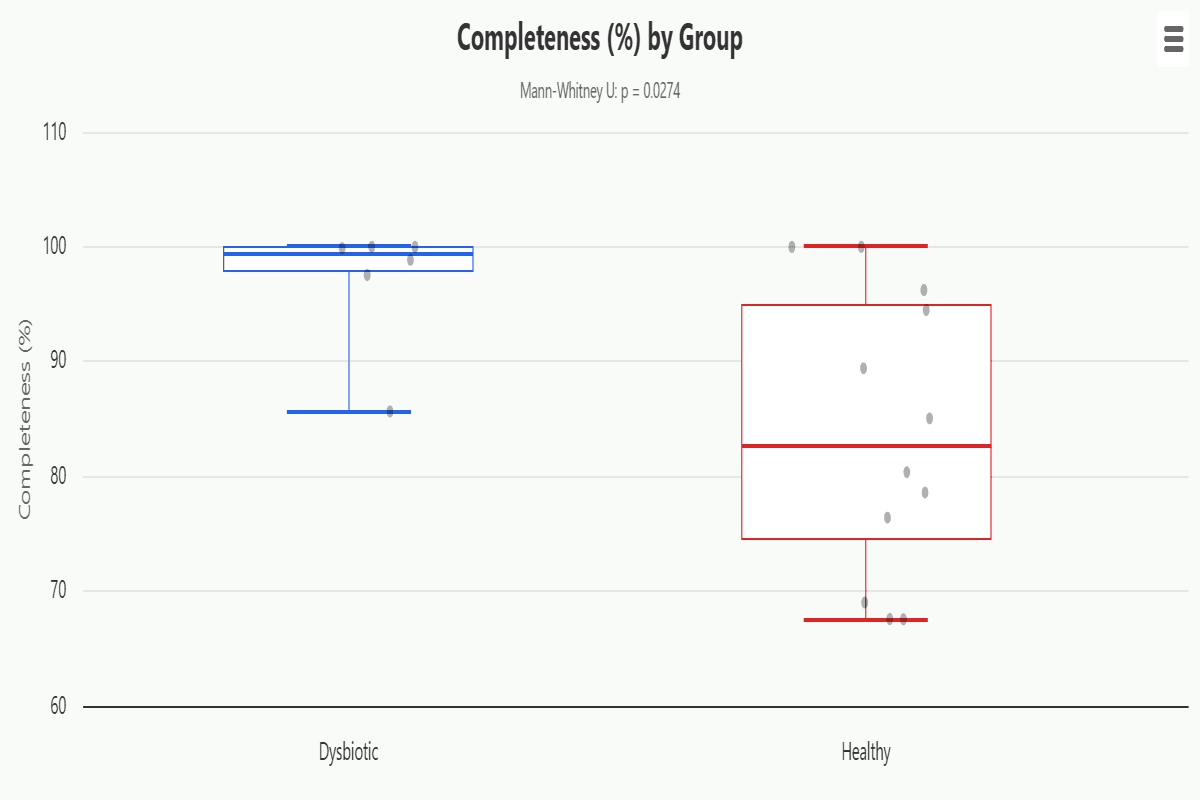
binning-group-metric-boxplots
Gráficos de caja comparando una métrica seleccionada (bin_score, completitud SCG, redundancia SCG, N50, o tamaño de genoma) a través de grupos. Todos los valores de bin individuales se agrupan por grupo. La prueba de Kruskal-Wallis (≥3 grupos) o prueba de Mann-Whitney U (2 grupos) evalúa significancia; las comparaciones pareadas utilizan corrección FDR de Benjamini-Hochberg.
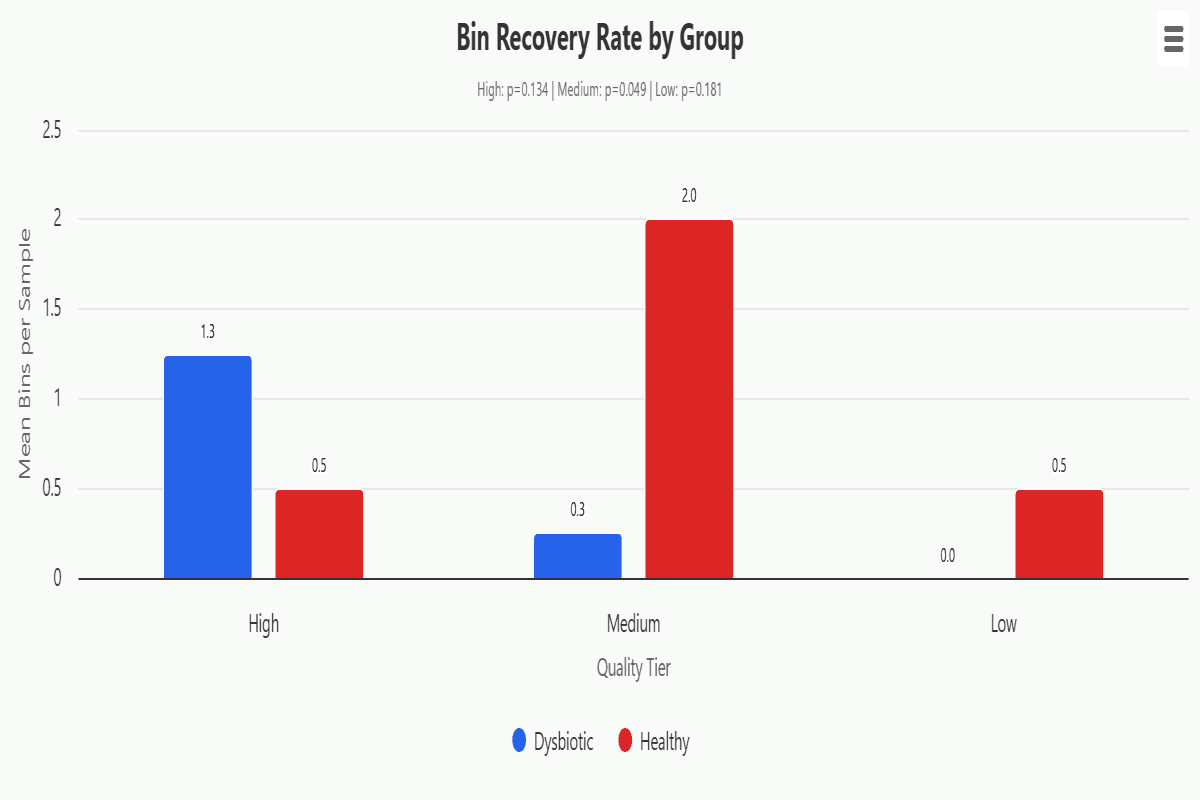
binning-group-recovery-rate
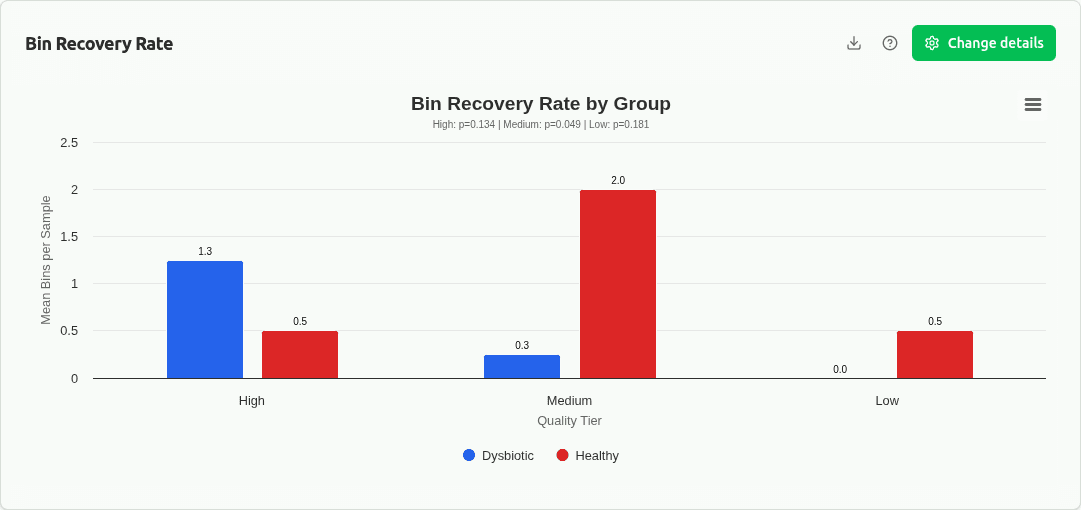
Gráfico de barras agrupadas de conteo de bin promedio por muestra en cada nivel de calidad (Alto, Medio, Bajo, Total) a través de grupos, con barras de error mostrando ±1 DE. Prueba si los grupos experimentales difieren en cuántos MAGs recuperan en cada nivel de calidad.
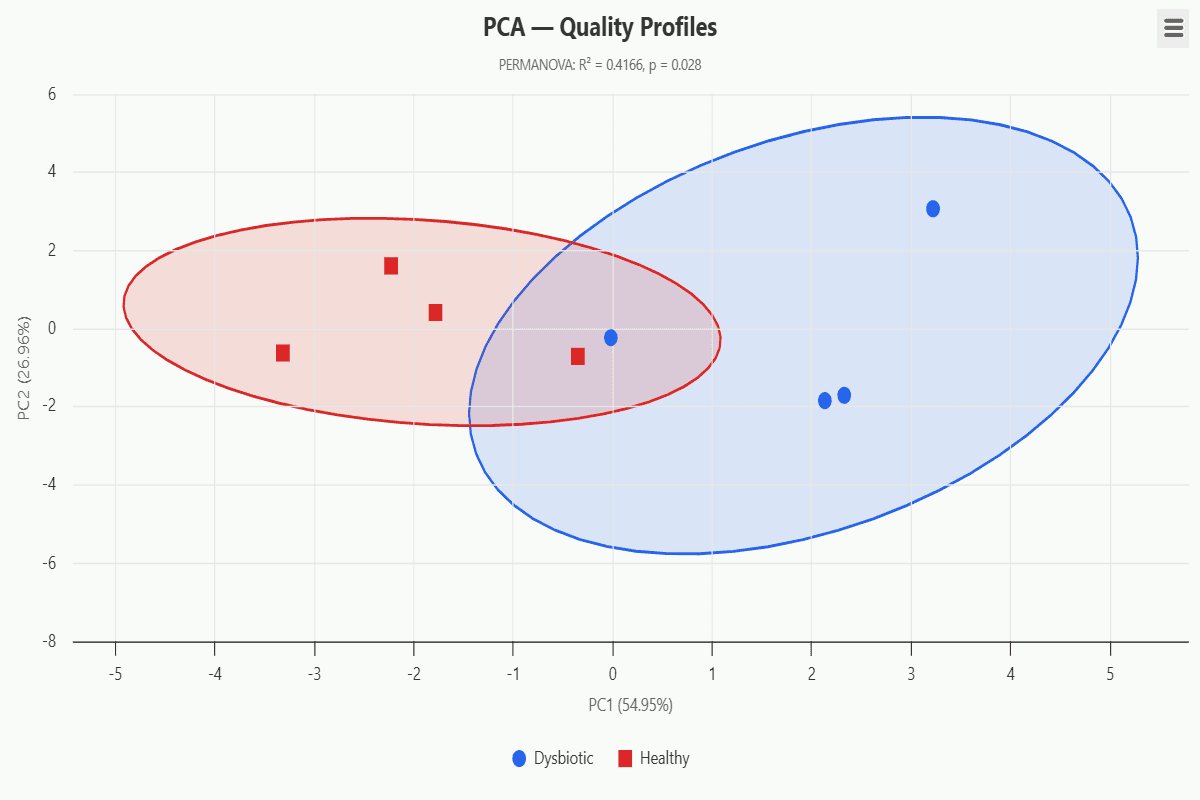
binning-group-pca
Ordenación PCA de perfiles de calidad por muestra (bin_score promedio, completitud SCG, redundancia SCG, N50, tamaño de genoma, %HQ, %MQ). Las características se estandarizan por puntuación z antes de descomposición. PERMANOVA en la matriz de distancia euclidiana prueba si los centroides de grupo difieren significativamente. Se dibujan elipses de confianza del 95% para grupos con ≥3 muestras.
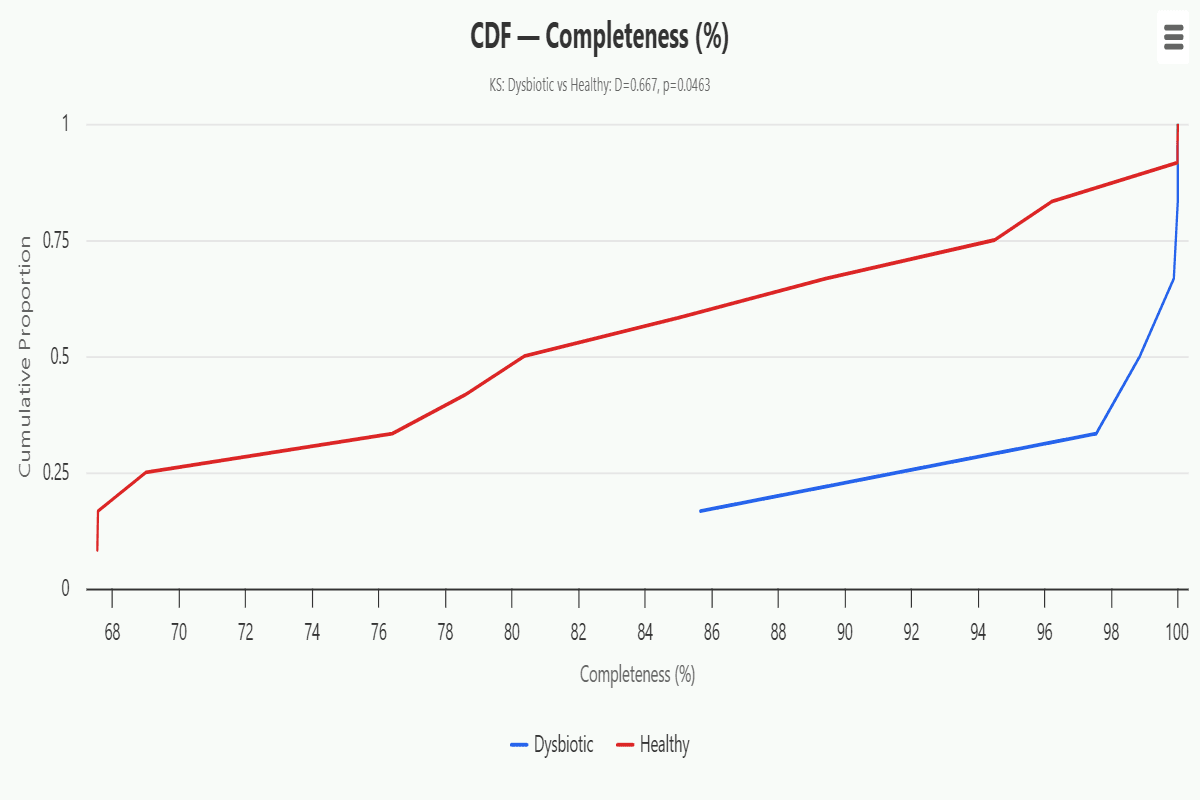
binning-group-cdf
Funciones de distribución acumulativa empírica (CDFs) superpuestas de una métrica seleccionada a través de grupos. La prueba de Kolmogorov-Smirnov de dos muestras cuantifica la distancia vertical máxima entre curvas — las estadísticas D significativas indican que las distribuciones de métrica de los grupos difieren en ubicación, dispersión o forma.
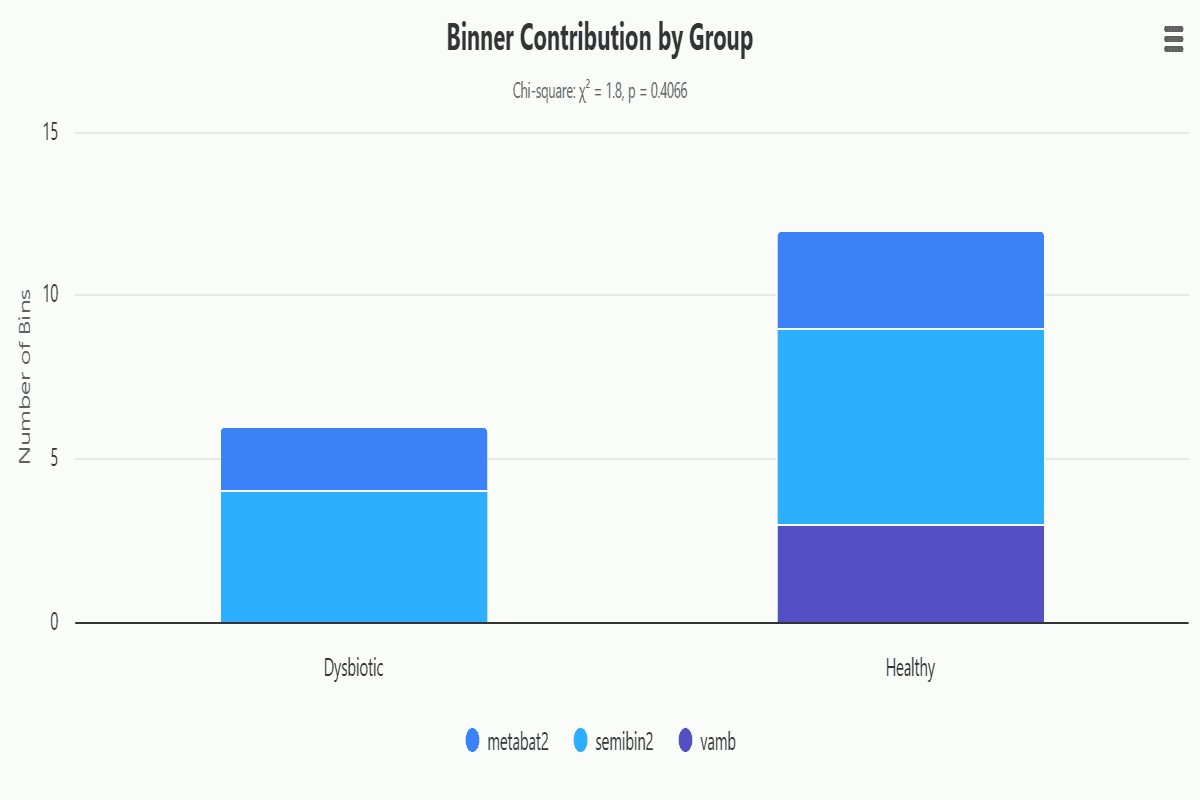
binning-group-binner-contribution
Gráfico de barras apiladas de conteos de bin por binner de origen (columna bin_set, p. ej., MetaBAT2, MaxBin2, CONCOCT) por grupo, con prueba de Chi-cuadrado. Revela si ciertas condiciones experimentales favorecen algoritmos de binning específicos en la selección de consenso de DAS Tool.
binning-group-scatter
Superposición de dispersión entre grupos de completitud SCG versus redundancia, coloreada por grupo. Muestra si los grupos experimentales producen perfiles de calidad de refinamiento de bin sistemáticamente diferentes. Basado en análisis SCG de DAS Tool.
binning-group-total-recovery
Gráfico de barras apiladas de pares de bases totales medios recuperados por grupo, divididos por nivel de calidad. Las barras de error muestran ±1 DE. Mide el volumen de datos real binned por grupo, complementando gráficos de conteo de bins y tasa de recuperación.