DAS Tool
宏基因组分箱DAS Tool 是一种用于优化宏基因组组装基因组 (MAG) 恢复的自动化方法,通过整合多个分箱算法的结果。它使用单拷贝基因 (SCG) 分析从多个输入 binner 中选择最佳的非冗余 bin 集合。 [1]
如何获取输出模型文件
以下是团队运行的简要工作流,用于获取我们在工具页面上呈现的输出模型示例。
输入
来自多个 binner 的 contig-to-bin 映射文件 (TSV) + 组装 contigs (FASTA)
输出
TSV,包含每个 bin 的分数:bin_set(源 binner)、SCG 完整度/冗余度、bin_score、基因组大小、N50、contig 数量
conda install -c bioconda das_tool
Docker 镜像: nanozoo/das_tool:latest
样本 1活性污泥宏基因组(SRR36893531,24.6M read 对)与 组装组装,用 MetaBAT2、MaxBin2 和 CONCOCT 分箱,然后用 DAS Tool 优化。
- 1
从 NCBI SRA 下载 reads
prefetch SRR36893531 && fasterq-dump SRR36893531 -O /data --split-files && gzip /data/SRR36893531_*.fastq
Illumina NovaSeq X Plus,2×151 bp 配对末端,24,649,901 read 对。
- 2
用 MEGAHIT 组装
megahit -1 reads_1.fastq.gz -2 reads_2.fastq.gz -o megahit_assembly --min-contig-len 1000 -t 12
产生 46,957 条 contig,106.9 Mbp,N50=2,500 bp。
- 3
将 reads 映射到 contig
minimap2 -ax sr -t 12 final.contigs.fa reads_1.fastq.gz reads_2.fastq.gz | samtools sort -@ 8 -o mapped.bam && samtools index mapped.bam
- 4
用 MetaBAT2、MaxBin2 和 CONCOCT 分箱
jgi_summarize_bam_contig_depths --outputDepth depth.txt mapped.bam && metabat2 -i final.contigs.fa -a depth.txt -o metabat2_bins/bin -m 1500 -t 8
独立运行每个 binner,然后使用 Fasta_to_Contig2Bin.sh 将输出转换为 contig-to-bin TSV 映射。MetaBAT2:19 个 bin,MaxBin2:29 个 bin,CONCOCT:75 个 bin。
- 5
运行 DAS Tool
DAS_Tool -i metabat2.tsv,maxbin2.tsv,concoct.tsv -l MetaBAT2,MaxBin2,CONCOCT -c final.contigs.fa -o dastool/DASToolRun --write_bin_evals --write_bins -t 8 --score_threshold 0 --search_engine diamond
评估所有 binner 的所有 bin,并使用单拷贝基因分析选择最佳的非冗余集合。
使用的材料
示例输出文件
下载工具页面演示中使用的输出文件。您可以直接上传到 IntMeta 来探索可视化。
单个和比较
分组分析
图表参考
IntMeta 中 DAS Tool 生成的所有 30 个可视化的详细描述。
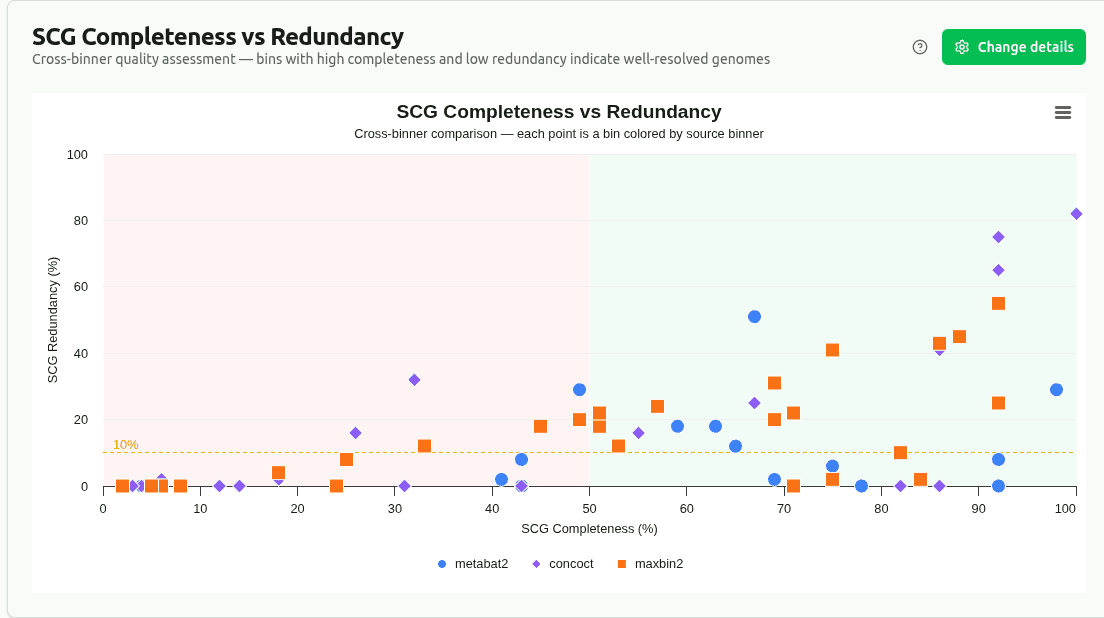
scg-completeness-vs-redundancy
SCG_completeness(发现的预期单拷贝基因的比例)vs SCG_redundancy(发现多于一次的比例)的散点图,按源 binner(bin_set 列)着色。理想的 bin 聚集在右下方:完整度高、冗余度低。可进行跨 binner 比较。
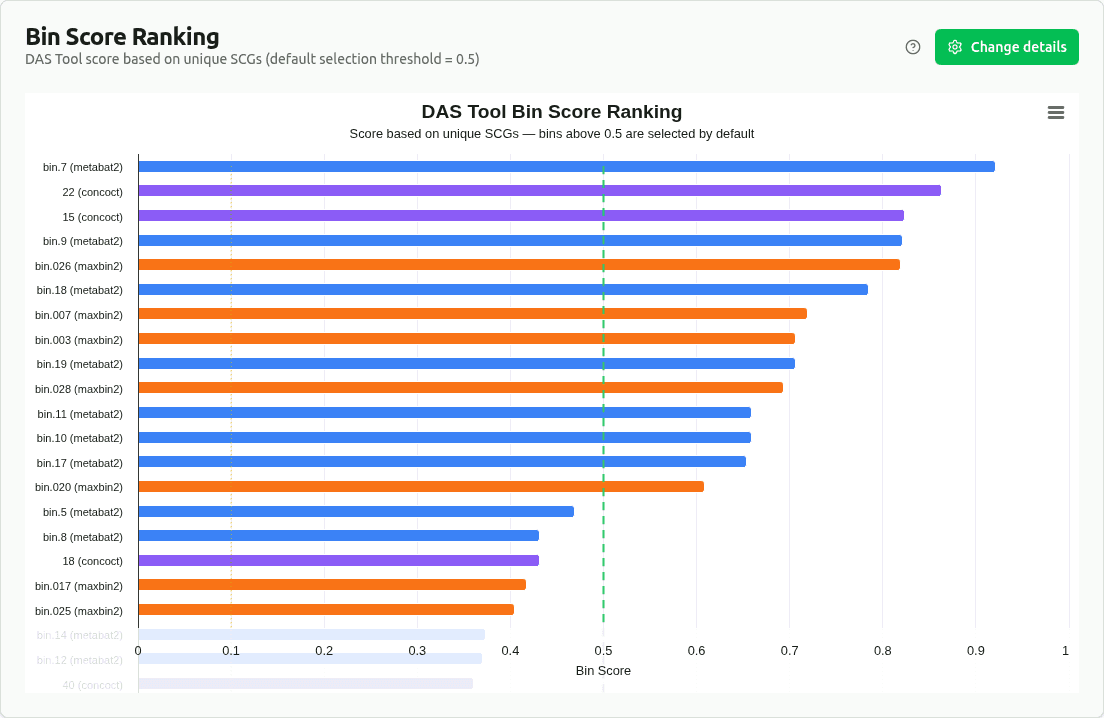
bin-score-ranking
按 DAS Tool bin_score(基于唯一单拷贝基因与总数比率的复合指标)对 bin 进行排名的柱状图。选择阈值显示为虚线(可调)—— 评分在其上方的 bin 被选中进入最终的非冗余集合。
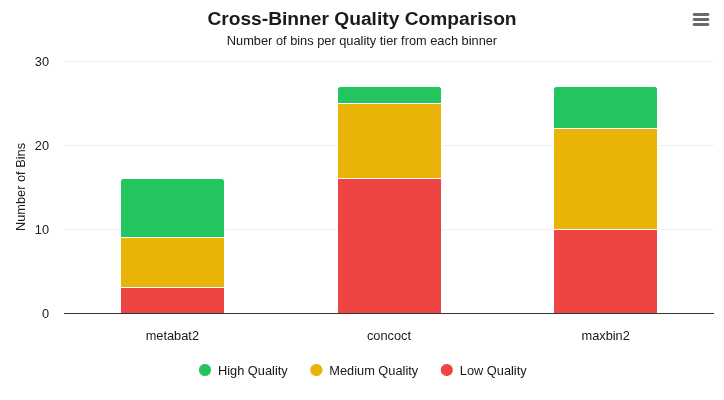
cross-binner-quality
比较质量等级分布(High ≥0.5 / Medium ≥0.1 / Low <0.1 bin_score)在源 binner 中的分组柱状图。揭示哪个分箱算法为 DAS Tool 共识集贡献了最多高质量的 bin。
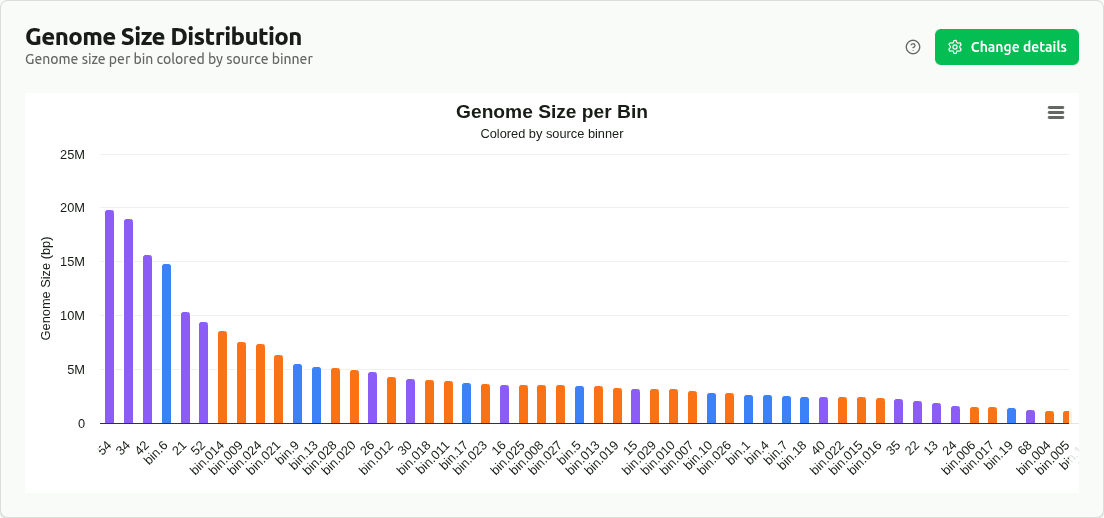
genome-size-distribution
每个 bin 的基因组大小(Mbp,来自'size'列)柱状图,按源 binner(bin_set)着色。可比较不同分箱算法之间的 bin 大小分布。
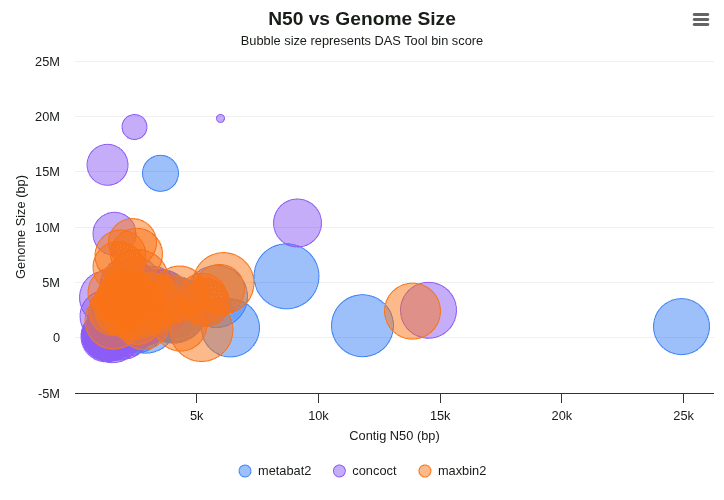
n50-vs-genome-size
气泡图,X = 基因组大小,Y = N50,气泡直径 = bin_score。位于右上方的较大气泡代表共识集中质量最高、组装最好的基因组。
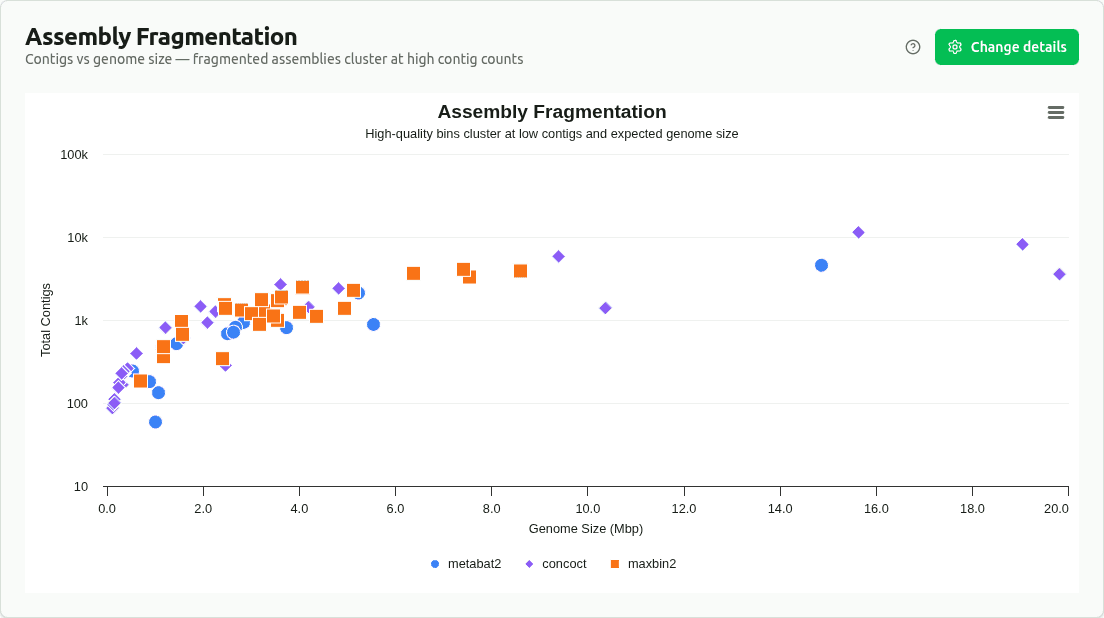
assembly-fragmentation
contig 数量 vs 基因组大小的散点图,按源 binner 着色。确定哪些 binner 产生更多或更少碎片化的组装 —— 左上方意味着许多小 contig,右下方意味着更少、更大的 contig。
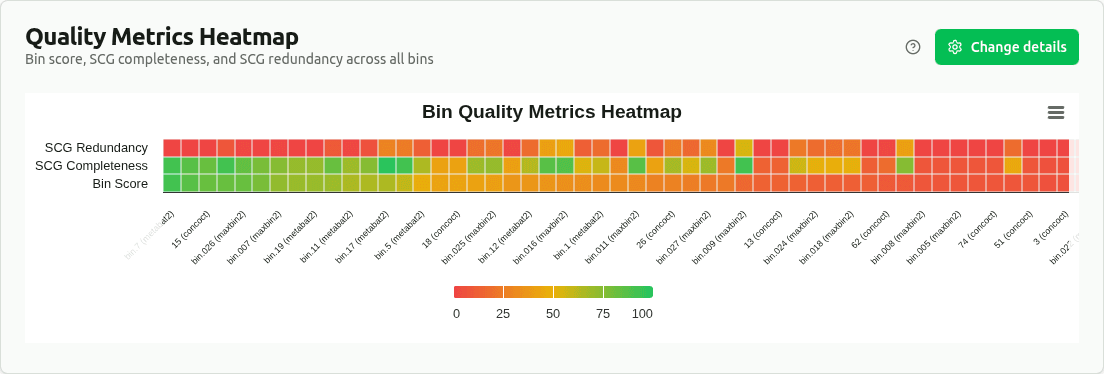
quality-metrics-heatmap
所有 bin 的 min-max 标准化 bin_score、SCG_completeness 和 SCG_redundancy 的热图。每个指标在其列内缩放为 0–1。提供紧凑概览,可快速识别离群 bin 和数据集中的质量模式。
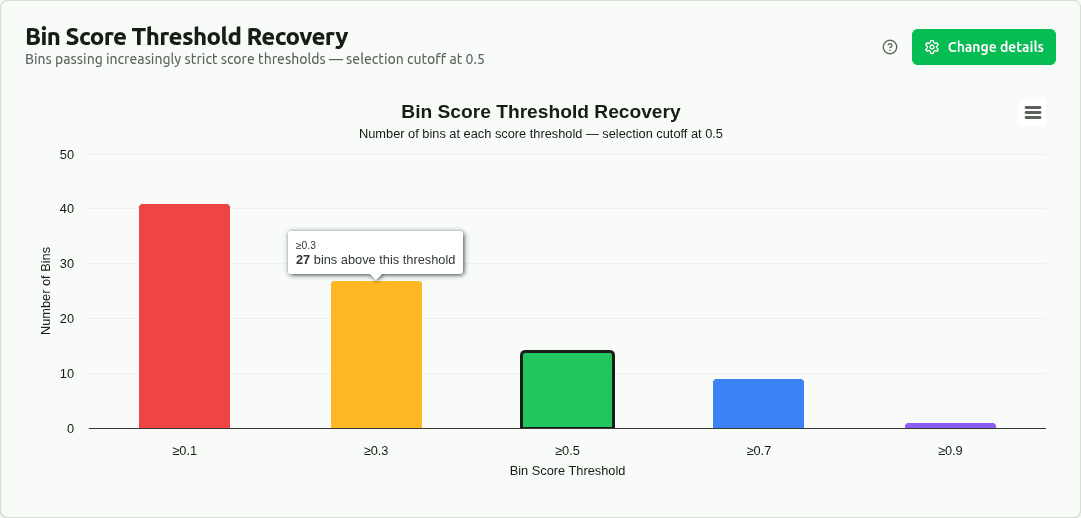
score-threshold-recovery
显示有多少 bin 通过逐步严格的 bin_score 阈值(≥0.1、≥0.3、≥0.5、≥0.7、≥0.9)的柱状图。选择阈值可通过设置面板调整。用于原始 DAS Tool 论文中演示不同质量等级的恢复性能。
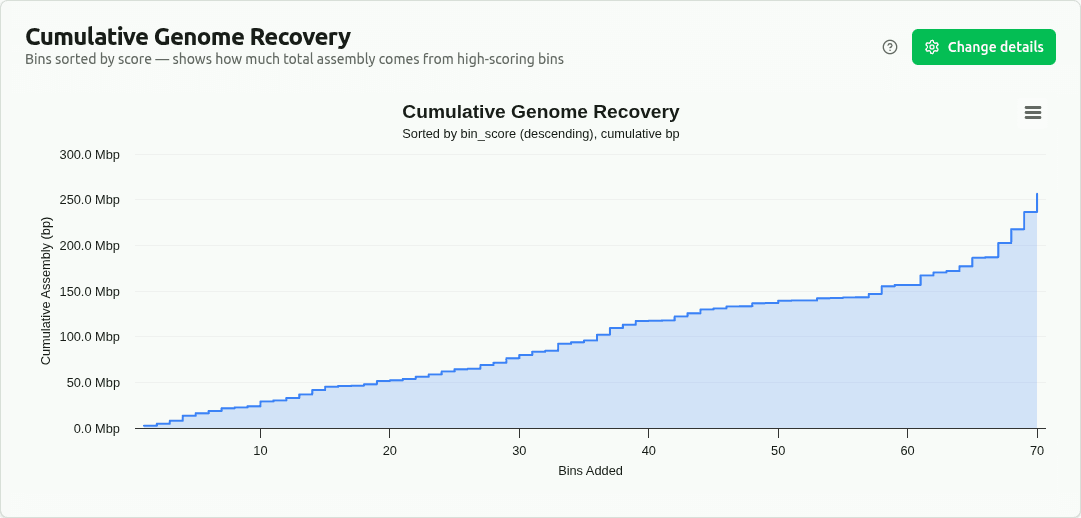
cumulative-genome-recovery
累积阶跃面积图,bin 按 bin_score(降序)排序。Y 轴显示基因组大小的运行总计(bp)。初始上升陡峭表明大多数组装序列来自 DAS Tool 共识集中评分高的 bin。
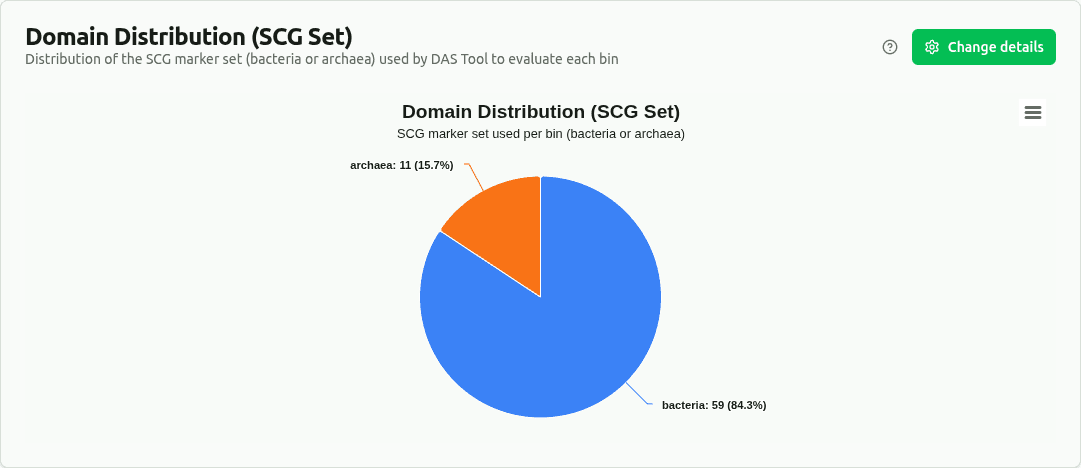
domain-distribution
按 SCG_set 列分组的 bin 的饼图 —— DAS Tool 为每个 bin 的评分选择的单拷贝基因标记集(细菌或古菌)。用古菌集评估的 bin 可能代表古菌 MAG。
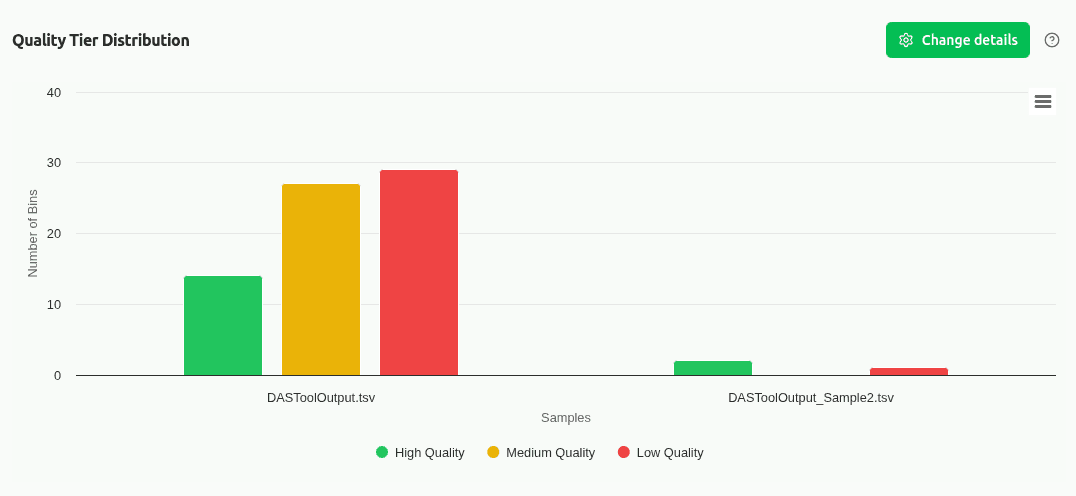
comp-quality-tiers
比较质量等级分布(High ≥0.5 / Medium ≥0.1 / Low <0.1 bin_score)在样本之间的分组柱状图。揭示哪个样本的 DAS Tool 共识集实现了最佳的总体 bin 质量。
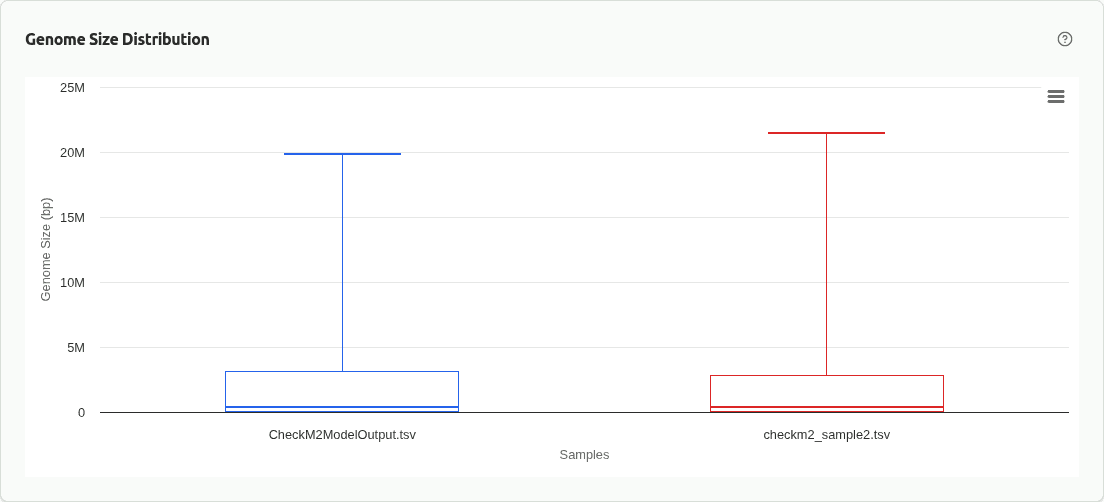
comp-genome-size
DAS Tool 选择的 bin 的基因组大小分布在样本之间的箱线图或分组柱状图。差异可能反映样本之间的群落复杂性或组装质量变化。
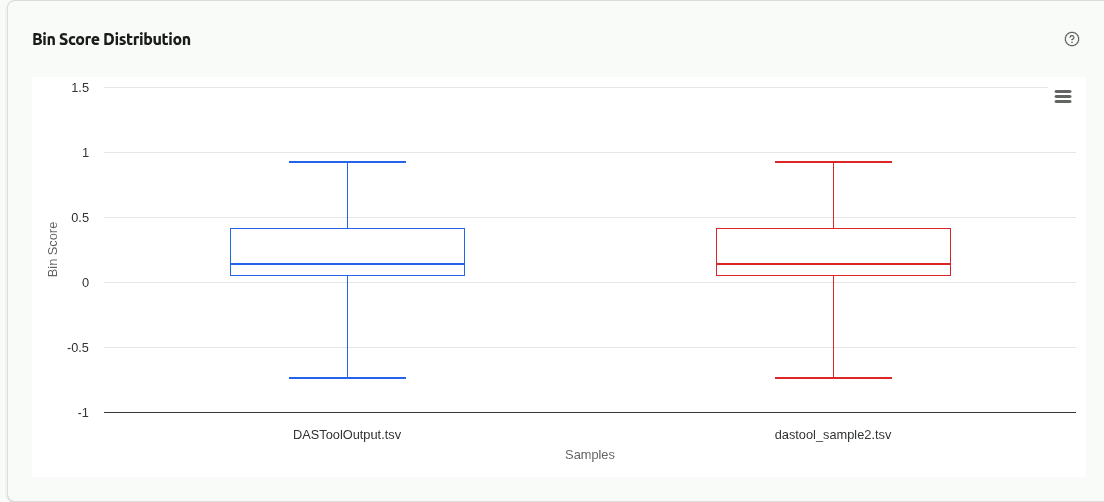
comp-score-distribution
DAS Tool bin 评分分布在样本之间的箱线图或直方图。较高的中位数评分表示更好的单拷贝基因恢复和共识 bin 集合中更少的冗余。
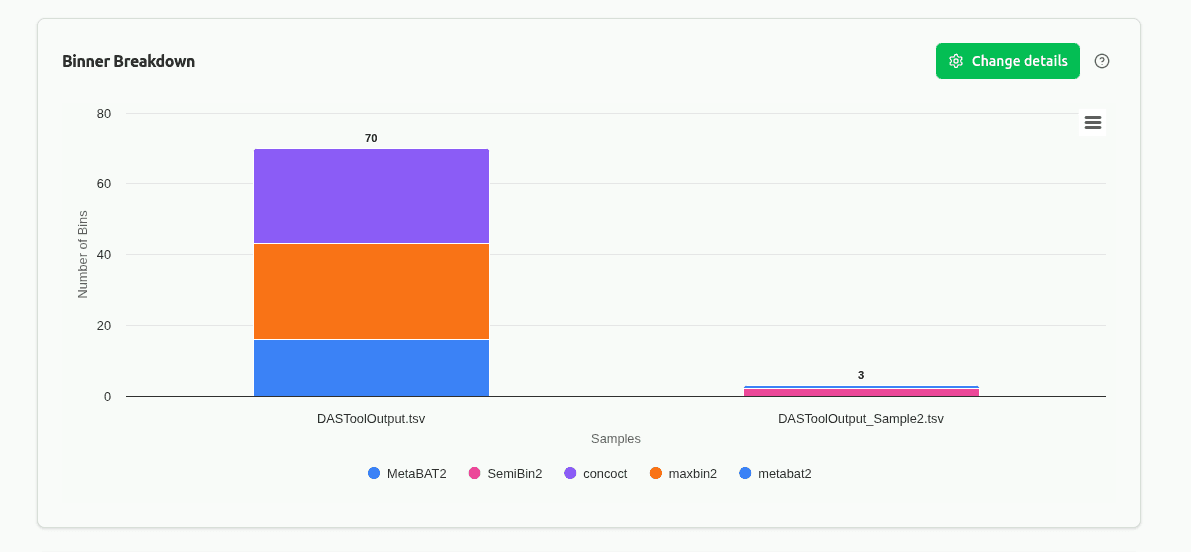
comp-binner-breakdown
显示每个源 binner(例如 MetaBAT2、MaxBin2、CONCOCT)对每个样本的 DAS Tool 共识集的贡献的堆叠或分组柱状图。揭示哪个分箱算法在每个样本环境中表现最佳。
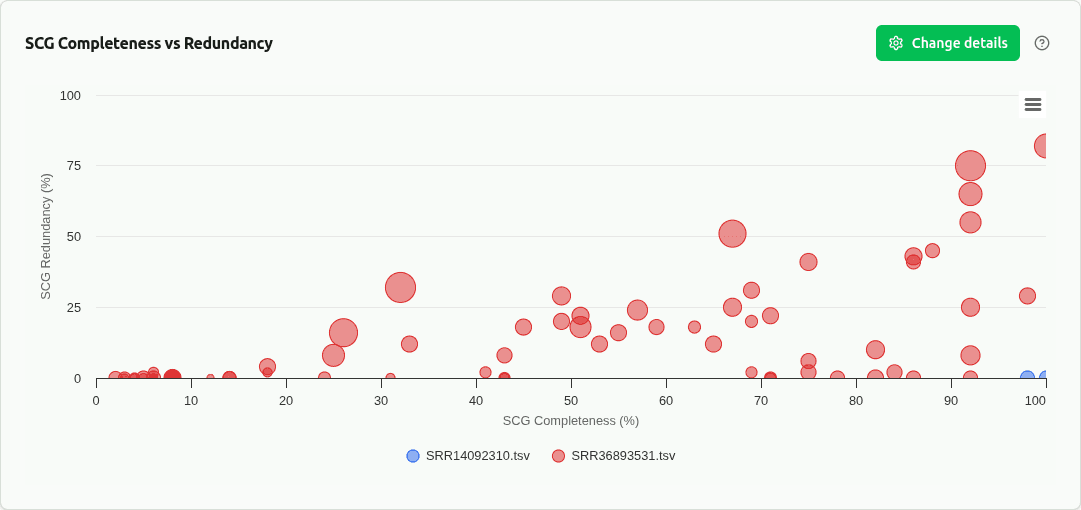
comp-scg-scatter
来自 DAS Tool 共识评分的跨样本 SCG 完整度 vs 冗余度散点图。每个点都是选定的 bin,按样本着色。揭示 bin 细化质量如何在样本之间变化。
comp-quality-pct
显示每个样本中高/中/低质量 bin 比例的 100% 堆叠柱状图。标准化不同的 bin 计数,使不同样本间的 MAG 恢复质量能够直接比较。CAMI 挑战基准中的标准。
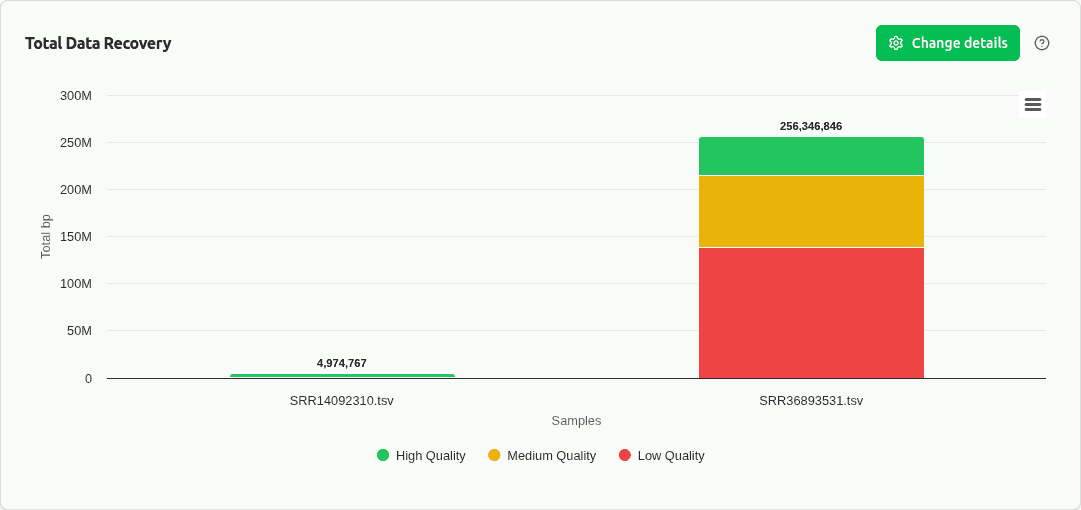
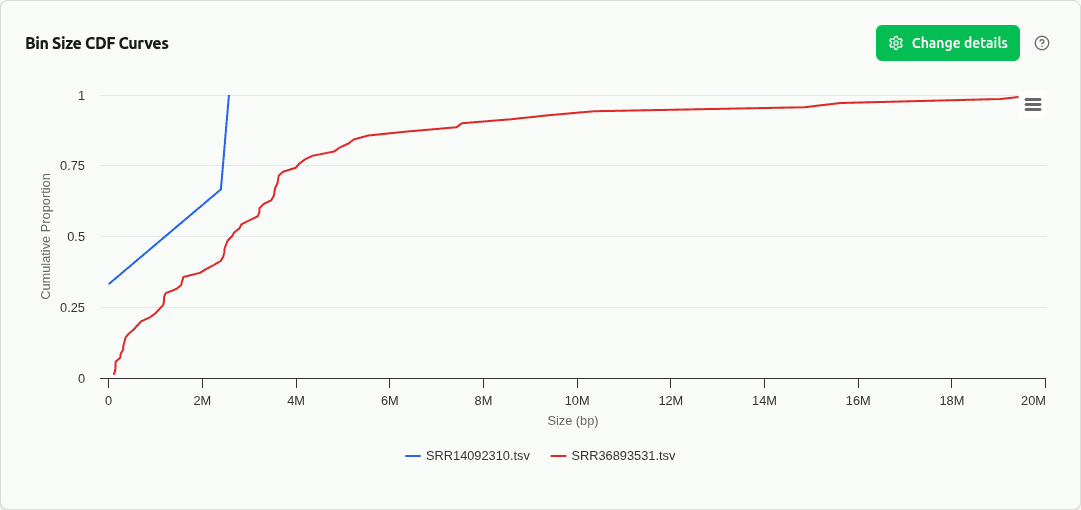
comp-cdf
覆盖每个样本的 bin 大小的经验累积分布函数 (CDF)。揭示超越箱线图总结的完整分布形状 —— 尾部、双峰性和超过大小阈值的 bin 比例。CAMI 基准中的标准。
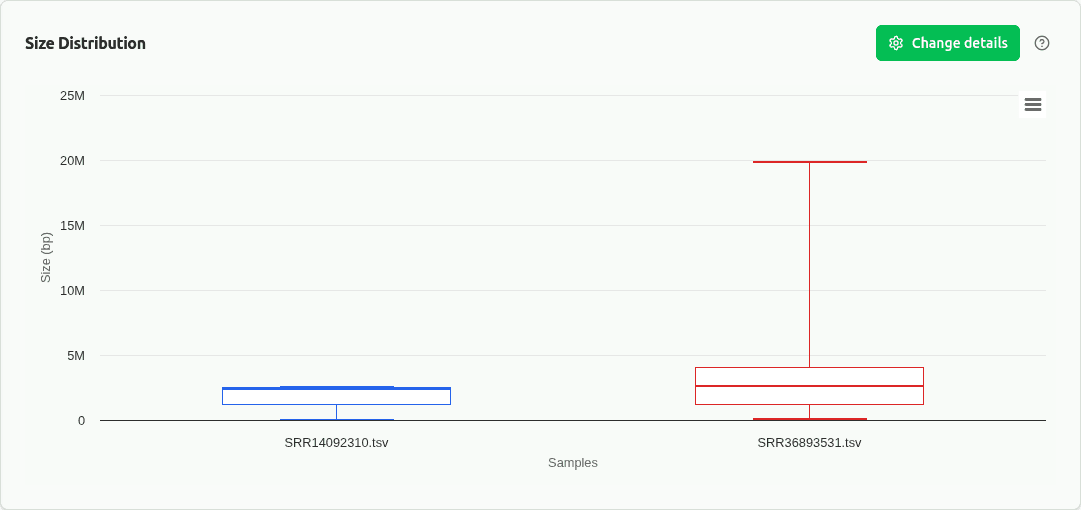
comp-size
跨样本 bin 基因组大小分布的箱线图。揭示可能反映群落组成或测序深度变化的 MAG 大小的系统差异。
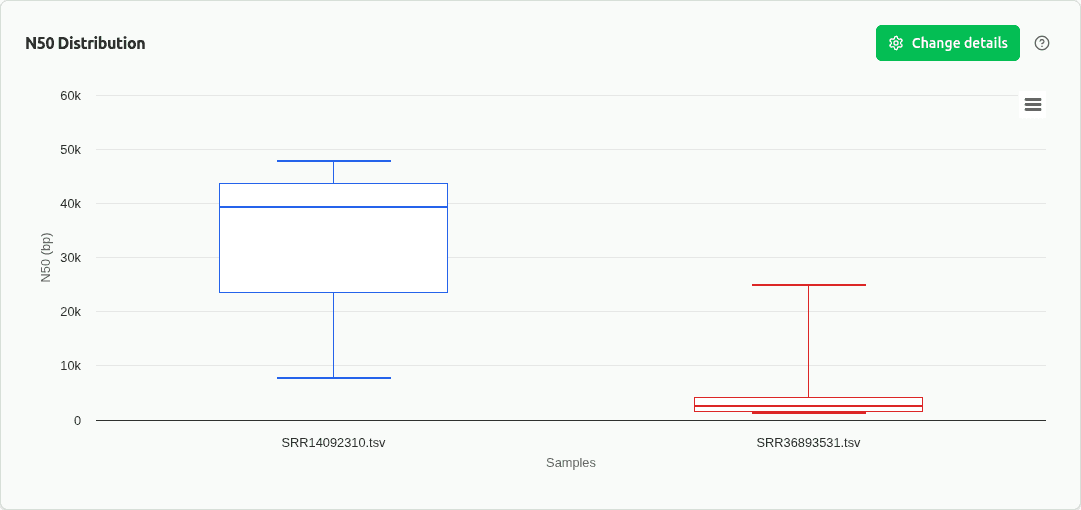
comp-n50
跨样本 N50 组装连续性指标的箱线图。较高的 N50 表示 bin 内更大的连续序列,反映更好的组装质量。
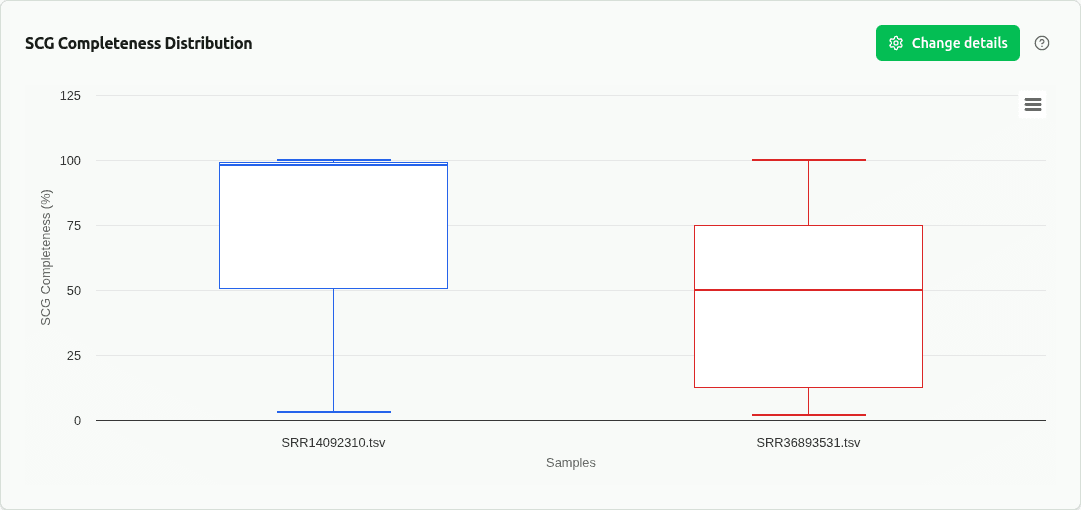
comp-scg-completeness
跨样本单拷贝基因 (SCG) 完整度的箱线图。基于 DAS Tool 使用细菌/古菌标记基因集的 SCG 分析。
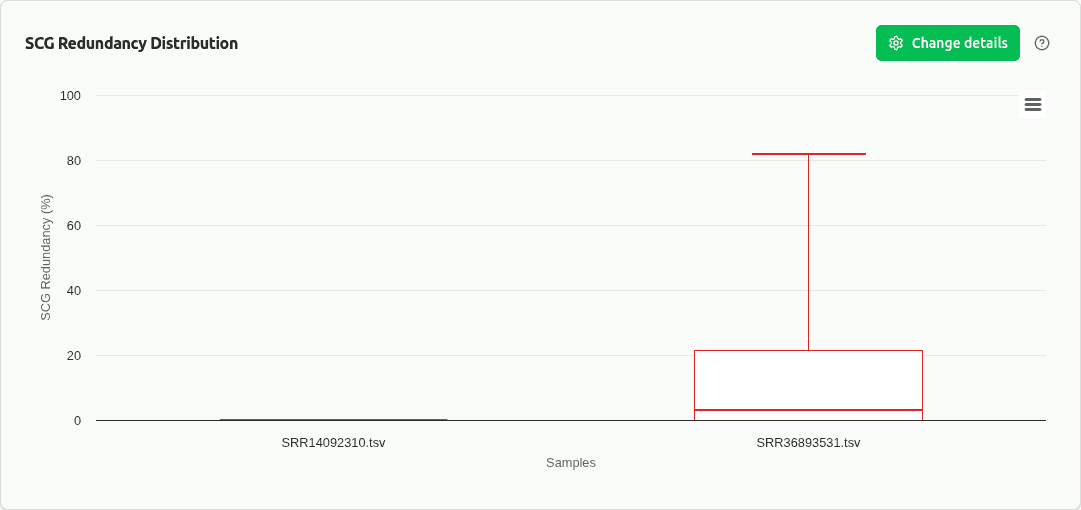
comp-scg-redundancy
跨样本 SCG 冗余度(%)的箱线图。通过复制的单拷贝标记基因测量污染。越低越好 —— 值 >10% 表示显著污染。
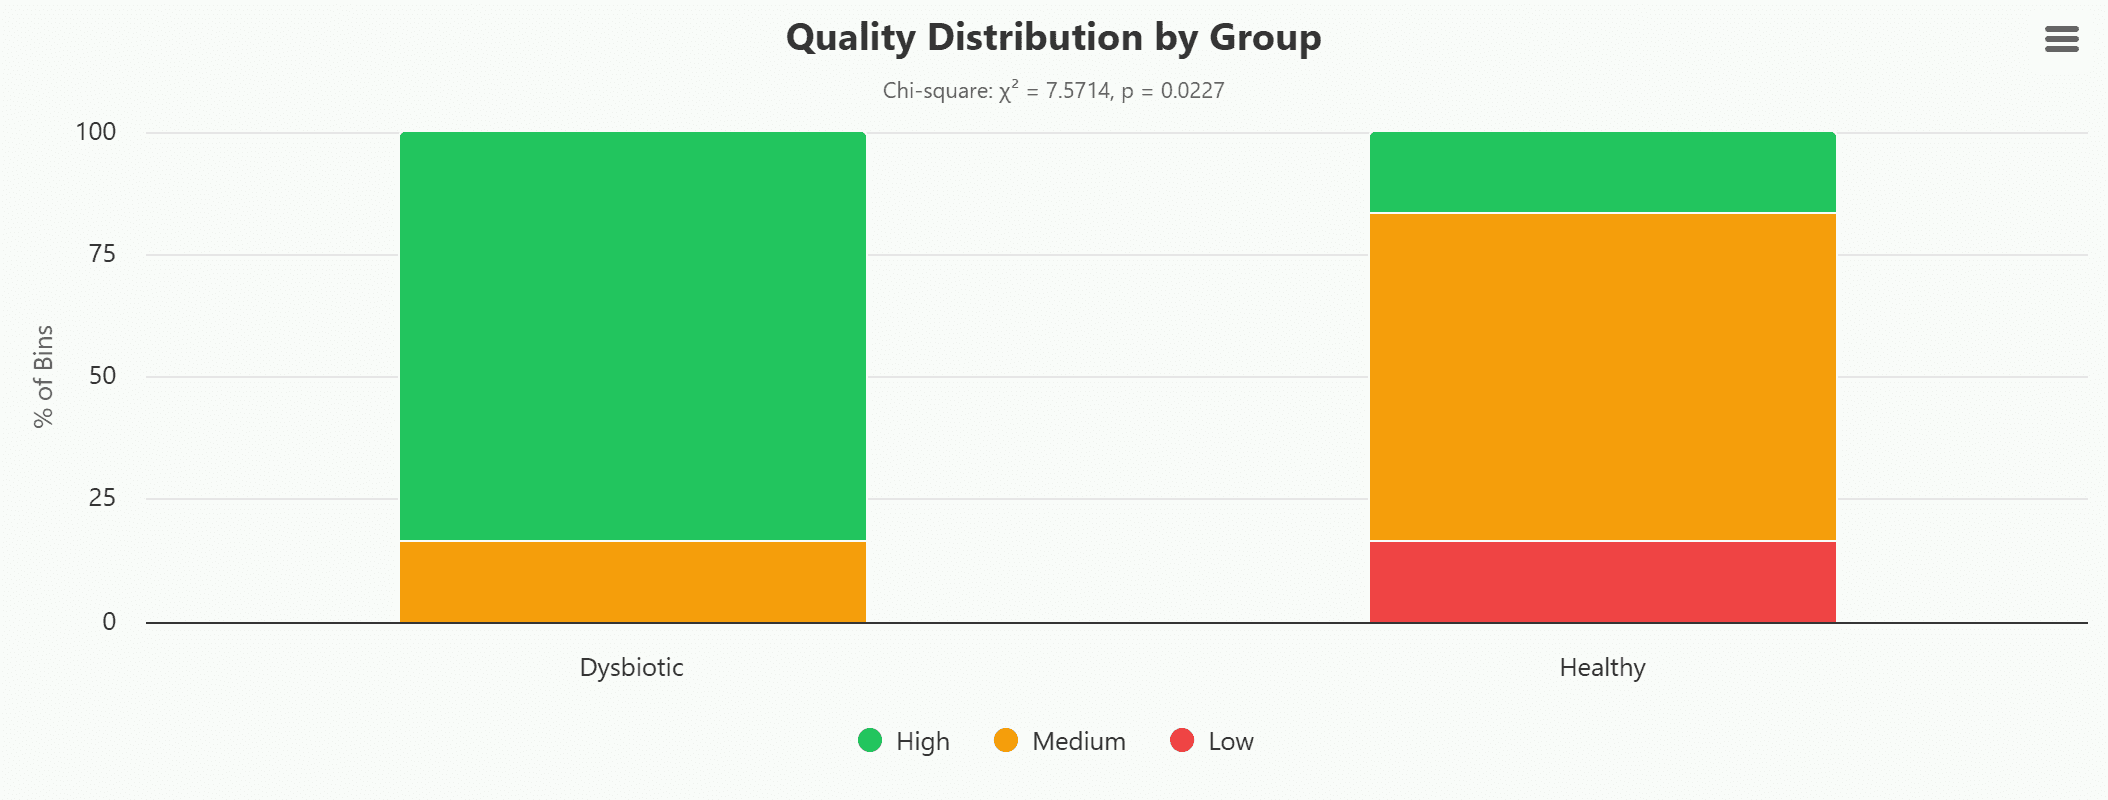
binning-group-quality-tiers
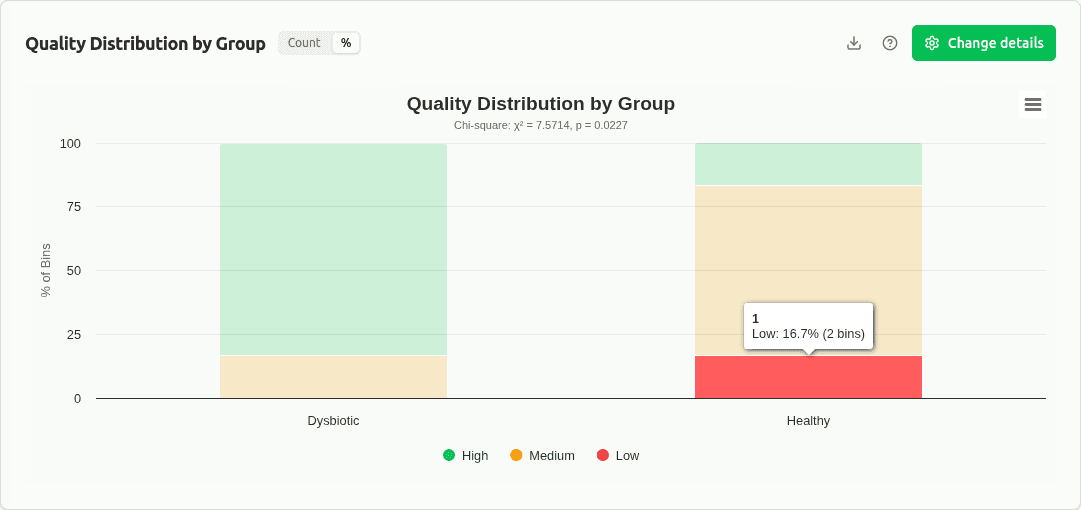
按实验组的质量等级计数(High ≥0.5 / Medium ≥0.1 / Low <0.1 bin_score)分组柱状图,附带独立性的卡方检验。0.5 分阈值是默认的 DAS Tool 选择阈值。显著 p 值表示组的整体 bin 质量不同。
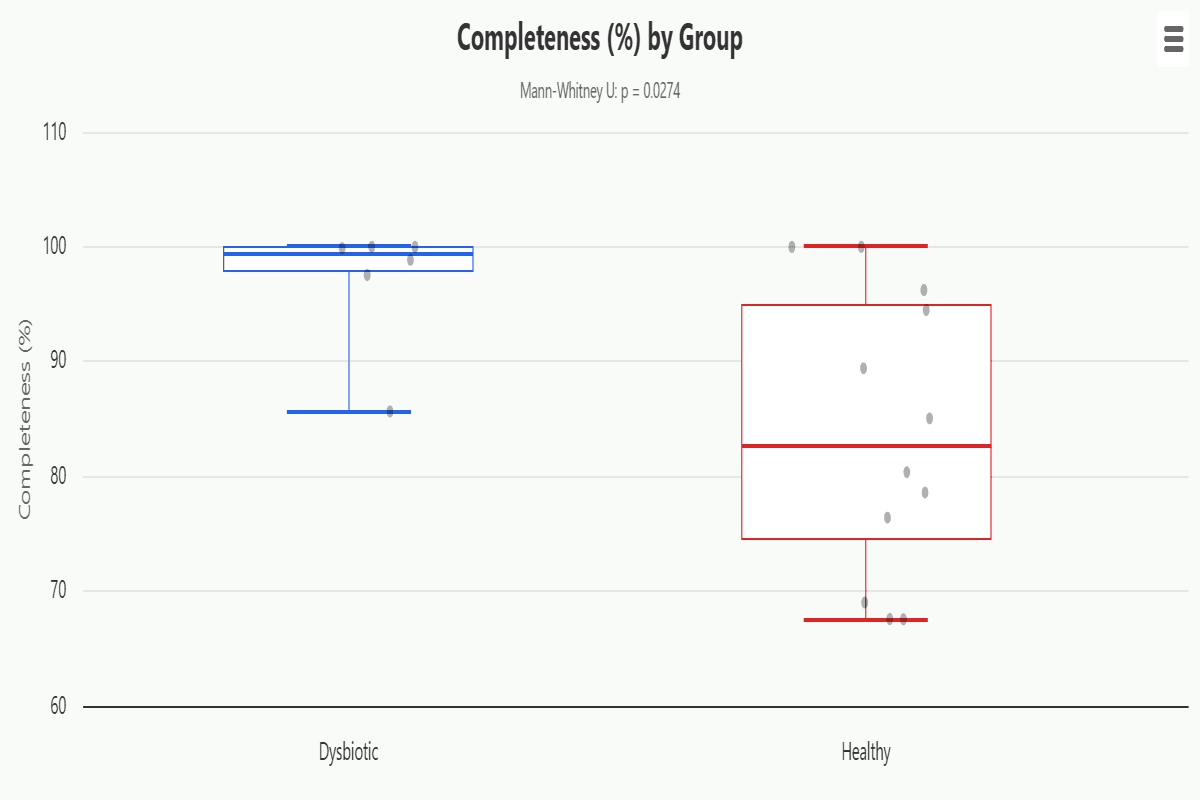
binning-group-metric-boxplots
比较跨组选定指标(bin_score、SCG 完整度、SCG 冗余度、N50 或基因组大小)的箱线图。每个组汇集所有单个 bin 值。Kruskal-Wallis 检验(≥3 个组)或 Mann-Whitney U 检验(2 个组)评估显著性;成对比较使用 Benjamini-Hochberg FDR 校正。
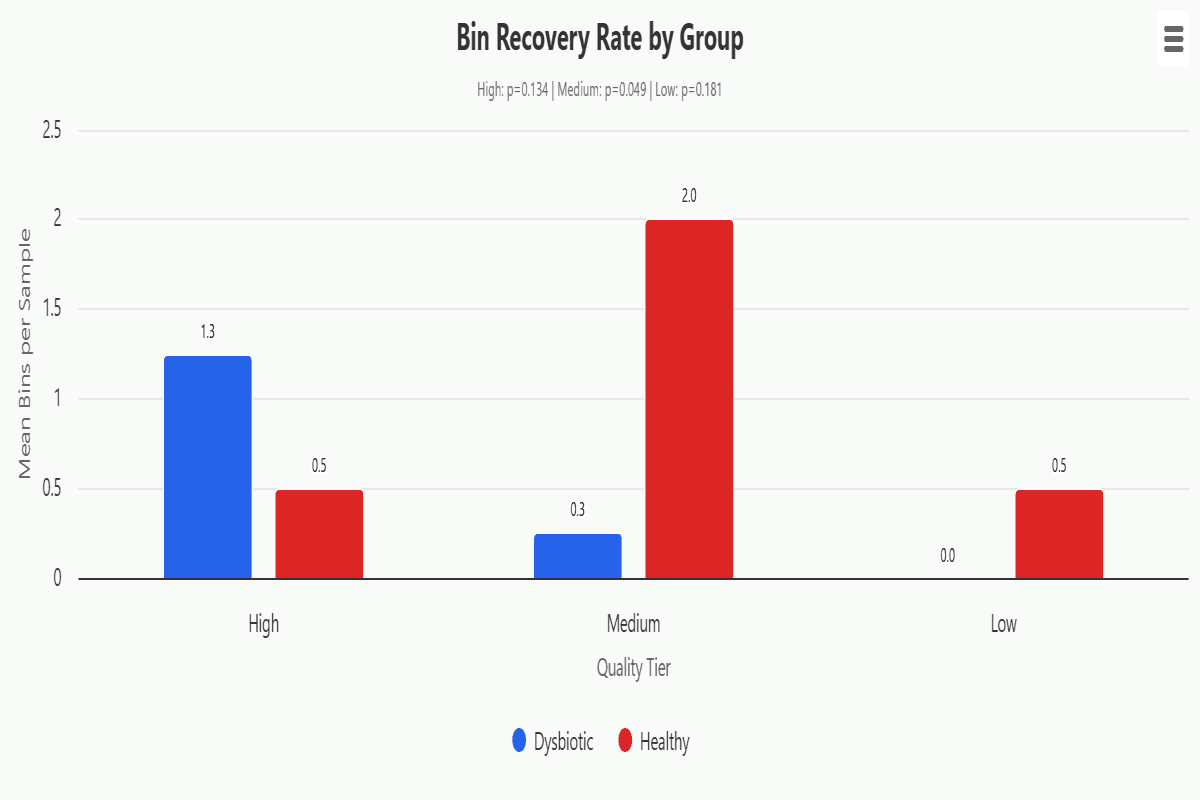
binning-group-recovery-rate
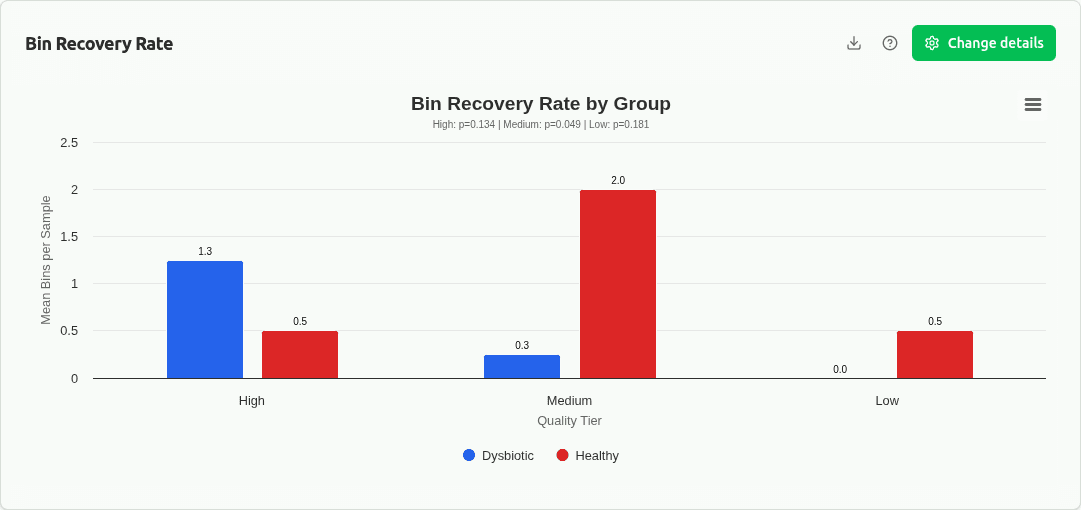
按实验组跨质量等级(High、Medium、Low、Total)每个样本的平均 bin 计数分组柱状图,带有 ±1 SD 误差条。测试实验组是否在每个质量等级恢复多少 MAG 方面不同。
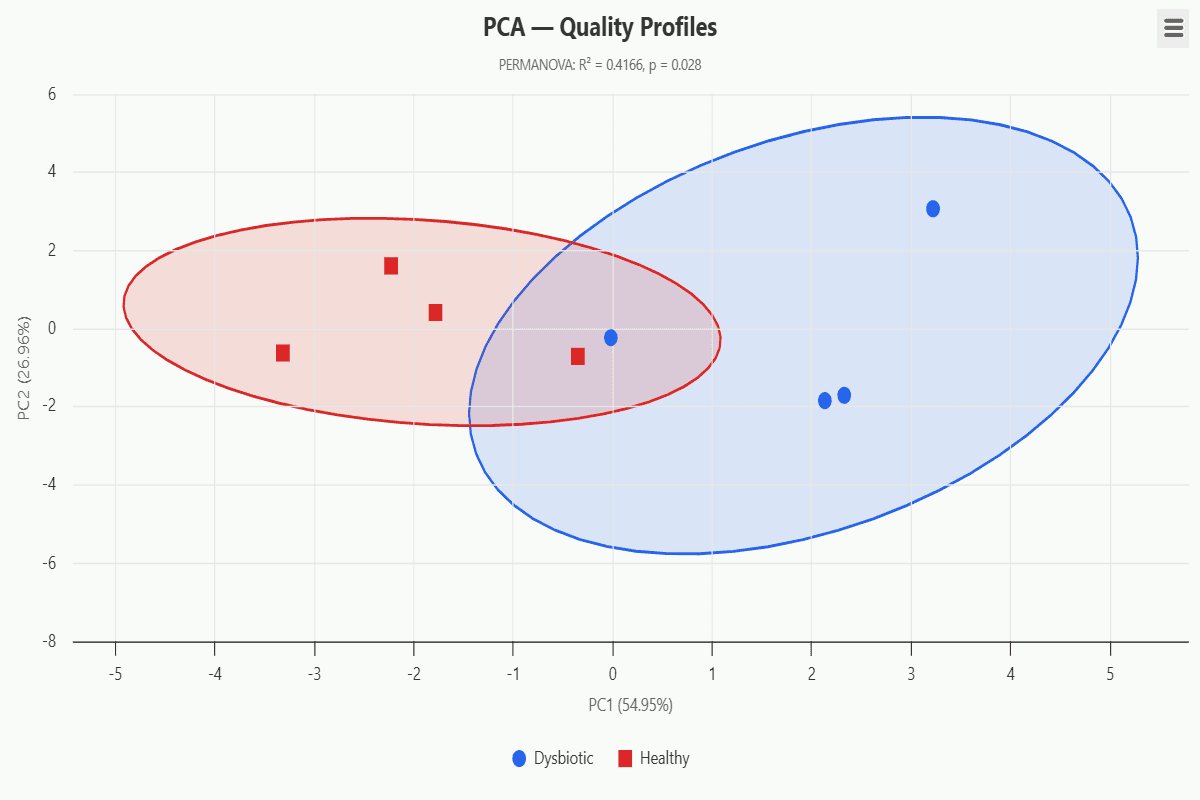
binning-group-pca
每样本质量配置文件(平均 bin_score、SCG 完整度、SCG 冗余度、N50、基因组大小、%HQ、%MQ)的 PCA 排序。特征在分解前进行 z 分数标准化。PERMANOVA 在欧氏距离矩阵上测试组质心是否显著不同。为具有 ≥3 个样本的组绘制 95% 置信椭圆。
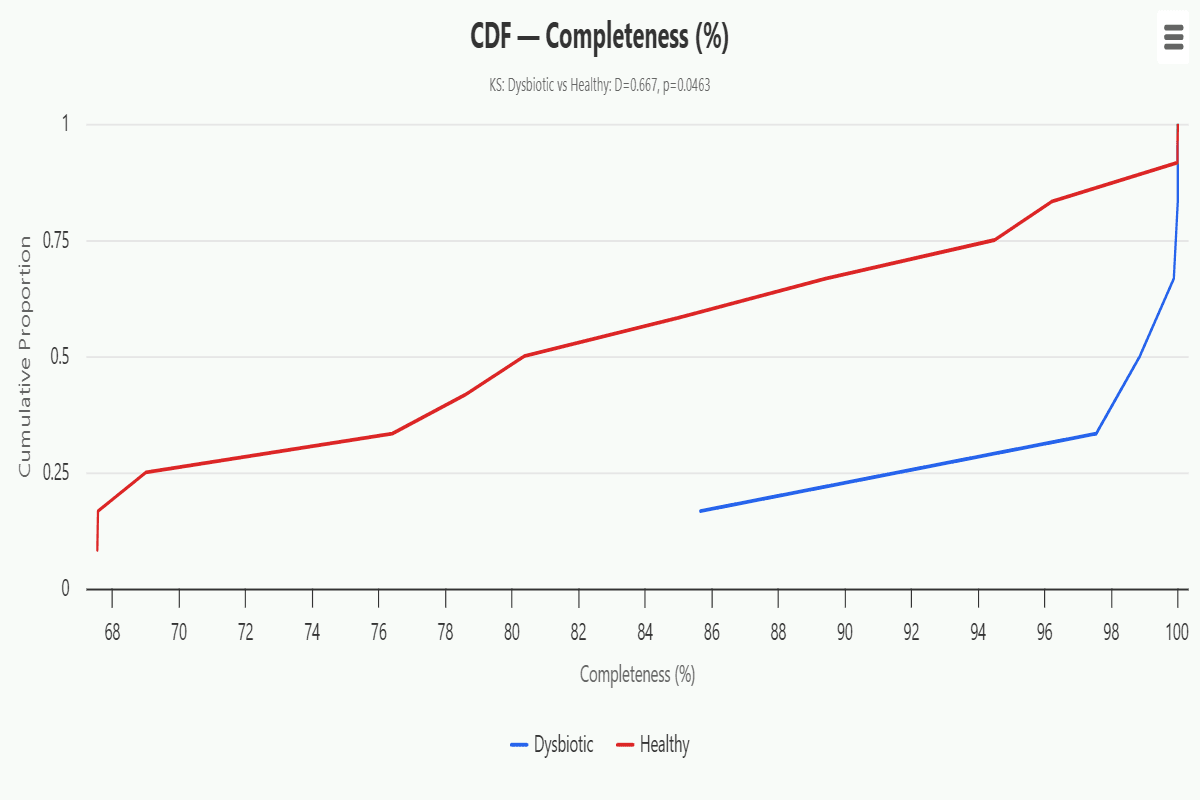
binning-group-cdf
跨组选定指标的重叠经验累积分布函数 (CDF)。两样本 Kolmogorov-Smirnov 检验量化曲线之间的最大竖直距离 —— 显著的 D 统计表示组的指标分布在位置、分布或形状上不同。
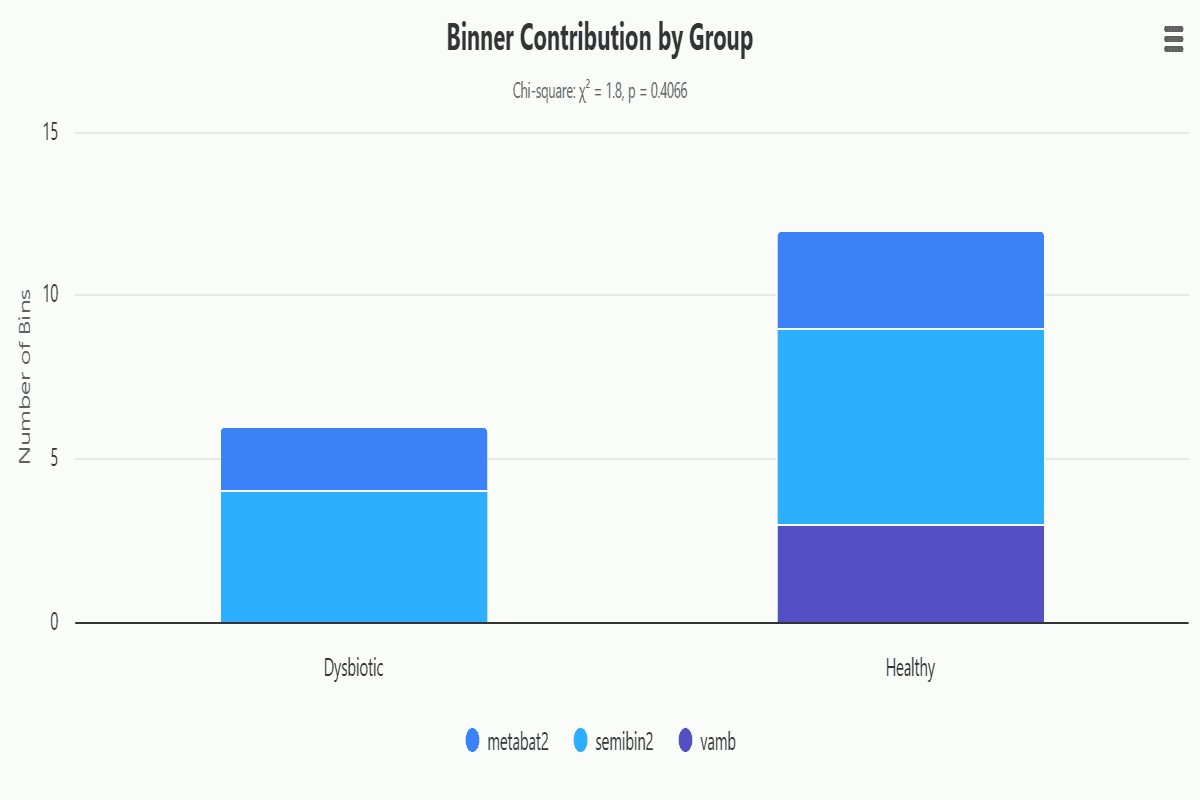
binning-group-binner-contribution
按源 binner(bin_set 列,例如 MetaBAT2、MaxBin2、CONCOCT)按组的 bin 计数分组的堆叠柱状图,附带卡方检验。揭示某些实验条件是否有利于 DAS Tool 共识选择中的特定分箱算法。
binning-group-scatter
SCG 完整度 vs 冗余度的跨组散点图叠加,按组着色。显示实验组是否产生系统性不同的 bin 细化质量配置文件。基于 DAS Tool SCG 分析。
binning-group-total-recovery
按组恢复的平均总碱基对堆叠柱状图,按质量等级分割。误差条显示 ±1 SD。测量每组分箱的实际数据量,补充 bin 计数和恢复率表。